对乙酰氨基酚的 4-氨基苯酚:原料药 50 ppm、制剂 1000 ppm,这 20 倍不是笔误
对乙酰氨基酚↗(CAS 103-90-2)是 4-乙酰氨基苯酚,C8H9NO2,分子量 151.16。它最关键的杂质 4-氨基苯酚(CAS 123-30-8)有一个别处少见的特点:原料药端限 50 ppm,制剂端限 1000 ppm。同一份物质、同一群患者,允许量差 20 倍——这 20 倍恰好是理解这个品种质量控制逻辑的入口。
提示:文中标红的产品名(带 ↗ 标记)均可点击,点击即可跳转到产品页,查看结构式、CAS 号、纯度与货期。
一、一个乙酰苯胺,两条主流工业路线
关键要点
- 对乙酰氨基酚(CAS 103-90-2)是 4-乙酰氨基苯酚,C8H9NO2,分子量 151.16;结构上就是苯酚与乙酰胺两个官能团拼在一个苯环的对位[1]。
- 4-氨基苯酚(CAS 123-30-8)是它的原料与降解产物双重来源杂质,欧洲药典编号为对乙酰氨基酚杂质 K[2]。
- 原料药端限 50 ppm(0.005%),制剂端限 1000 ppm(0.1%),两者相差 20 倍——这不是笔误,是两套控制目标[1,3,4]。
- 50 ppm 这一档在 EP/USP/BP 用亚硝基铁氰化钠比色法限量,制剂端改用 HPLC;中国药典原料端已改为 HPLC 同时测对氨基酚与有关物质[1,3]。
对乙酰氨基酚是全球用量最大的解热镇痛药之一,也是工艺最成熟的品种之一。主流工业路线两条:一条以对氨基苯酚为起点直接乙酰化(对氨基苯酚加乙酸酐生成对乙酰氨基酚与乙酸),另一条从苯酚出发,经硝化、还原得到对氨基苯酚再乙酰化;此外还有以对羟基苯乙酮为起点、经肟化与 Beckmann 重排的路线。
路线决定了杂质谱的重心。第一条路线里,对氨基苯酚本身就是起始物料——反应不完全就是残留,反应完全了它还会在贮存中从产物水解回来。第二条路线多一层,对硝基苯酚(CAS 100-02-7)作为还原前的中间体可能残留;Beckmann 重排路线则带来对羟基苯乙酮(CAS 99-93-4)。三个杂质、三条路线,各自对应一个「没走完的步骤」。这也是判断来源的第一层筛选:看到对硝基苯酚,先怀疑还原步骤;看到对羟基苯乙酮,先怀疑重排路线;看到 4-氨基苯酚,则两条路线都可能。
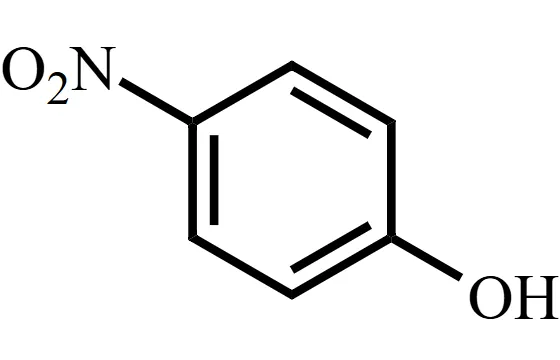
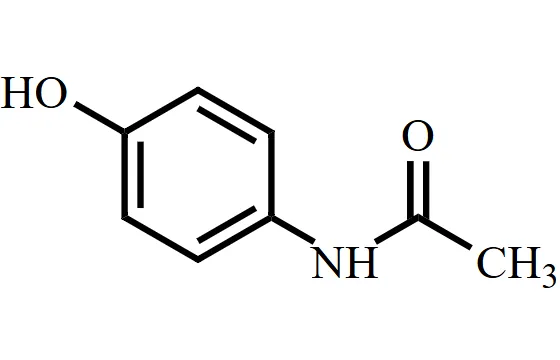
本目录收录对乙酰氨基酚相关条目 49 条,其中带编号杂质 20 个、编号覆盖 1 到 45,与欧洲药典字母建立映射的 13 条覆盖 EP 杂质 A 到 O(缺 E 与 K)。剩下的相当一部分是体内代谢物与内标——葡萄糖醛酸苷、硫醇尿酸结合物、半胱氨酸结合物及其氘代物,这些是生物样本分析用的,不属于原料药杂质谱。
二、两个来源:没反应完的,和贮存中水解回来的
4-氨基苯酚在这品种上是少见的「双身份」杂质:工艺杂质与降解产物各占一半。
工艺侧:以对氨基苯酚为起始物料时,乙酰化是放热快反应,工业上通常让乙酸酐略过量以压住残留。残留水平取决于投料比、反应终点控制与结晶纯化能力——它是可以靠工艺参数压下去的,属于「能力问题」。
降解侧:对乙酰氨基酚的酰胺键在湿热条件下可水解,重新释放出 4-氨基苯酚。这是一个可逆倾向明显的反应:成品即使出厂检验合格,贮存不当(高湿、高温、包装阻隔性差)仍可能让 4-氨基苯酚缓慢爬升。这一点对制剂尤其重要——片剂、颗粒剂、口服液的水分活度差异,直接决定了这条水解通道的速率。
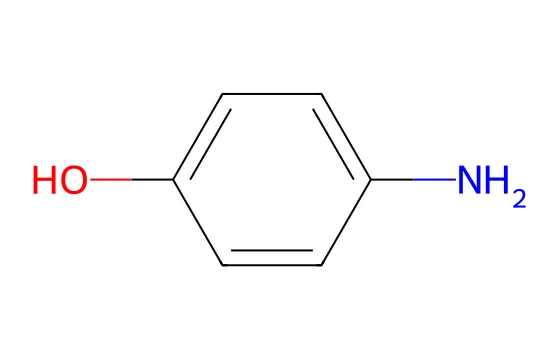
两条来源合在一起,解释了一个看似矛盾的现象:原料药的 50 ppm 很容易做到,制剂的 0.1% 却经常在稳定性末期逼近上限。因为原料端只需管住「工艺能力」,制剂端还要管住「货架期内的增量」。这也是下一节那 20 倍差距的物理基础。
三、50 ppm 与 1000 ppm:两套限度在控两件不同的事
先看事实。同一个杂质、同一个患者,原料药端的限值是制剂的二十分之一:
| 控制点 | 限度 | 折算 | 方法 |
|---|---|---|---|
| 原料药(EP / USP / BP) | 50 ppm(0.005%) | 500 mg 片含 25 μg | 亚硝基铁氰化钠比色限量法 |
| 原料药(中国药典) | 0.005%(对氨基酚项) | 同上 | HPLC,245 nm,C8 柱 |
| 口服固体制剂 / 滴剂 | 0.1%(1000 ppm) | 500 mg 片含 0.5 mg | HPLC,257 nm,C18 柱 |
| 注射液 | 0.1%,其他杂质和 1.0% | — | HPLC,245 nm |
表注:原料 50 ppm 与制剂 1000 ppm 的口径见[3,4];中国药典原料与制剂项见[1];25 μg 为按 500 mg 规格折算值。
一个简单的推理就能说明这两套限度不可能都按「摄入量」设:同一个患者吃同一批原料做成的药,4-氨基苯酚的允许摄入量不会因为剂型换了个名字就变 20 倍。所以至少有一侧不是按摄入量设的。
原料端的 50 ppm 是「带入量」控制:它管的是「别把起始物料带进来」,同时给制剂留出增量空间。制剂端的 0.1% 是「终点量」控制:它管的是「货架期末不要超」,必须容纳贮存期水解产生的增量,还要容纳制剂工艺(制粒、干燥、包衣)带来的额外损失。20 倍这个量级,本质上就是稳定性预算——原料越干净,留给货架期的空间越大。
这个视角对做仿制药的人很实际:如果原料常年卡在 40 ppm 附近,你的制剂在稳定性末期几乎没有余量;如果原料能稳定在 5 ppm 以下,你的处方与包装设计就有了容错空间。把 20 倍当成「制剂可以随便」的许可,是这个品种最常见的误读。
四、为什么原料端的 50 ppm 一度靠比色法
50 ppm 是一个对 HPLC 不太友好的浓度。按中国药典原料方法,供试品溶液是 20 mg/mL,要对 0.005% 定量意味着目标物浓度只有 1 μg/mL 量级——这已经到了常规紫外检测器在复杂基质下的边缘。所以 EP、USP、BP 在原料端长期使用亚硝基铁氰化钠比色限量法:4-氨基苯酚在碱性条件下与亚硝基铁氰化钠反应生成靛酚类蓝色产物,与含 50 ppm 的对照液目视比色[3]。
比色法的优点不是精密度,而是在极低浓度下的信噪比——它是显色反应,等于给目标物做了一次化学放大,而且样品基质(大量的对乙酰氨基酚)不显色。缺点是只能给「不大于」的结论,给不出具体数值,也不能同时看其他杂质。
中国药典走的是另一条路:把对氨基酚与有关物质合并到同一个 HPLC 方法里(C8 柱,磷酸盐缓冲液加四丁基氢氧化铵-甲醇 90:10,245 nm,柱温 40 ℃,理论板数按对乙酰氨基酚峰计不低于 2000),用低浓度混合对照品同时定位对氨基酚与主成分[1]。这条路能出具体数值、能一针看全谱,代价是对仪器与柱效的要求更高——245 nm 已接近末端吸收区,基线噪声与基质干扰都比 257 nm 大。
两条路各有取舍,实践中的含义是:做出口品种时,不要拿 ChP 的 HPLC 结果去对 EP 的比色法结论做等价替换。一个是定量、一个是限量,检出能力与判定边界都不同。真要互认,得先做方法对比并证明在 50 ppm 处的等效性。
五、制剂端的三个波长:257、245、231 各管什么
翻中国药典的对乙酰氨基酚制剂各论,会发现同一个杂质在不同剂型下用了三个不同的检测波长。这不是随意定的,每一个都对应一种基质干扰。
| 剂型 | 色谱条件 | 为什么是这个波长 |
|---|---|---|
| 片剂、颗粒、咀嚼片、滴剂 | C18,0.05 mol/L 醋酸铵-甲醇 85:15,257 nm,理论板数不低于 5000 | 主成分与对氨基酚在此波长响应均衡,辅料(淀粉、蔗糖、甜味剂)干扰最小 |
| 注射液 | 同一体系,245 nm;同时要求其他杂质总和不得过 1.0% | 水溶液基质干净,可用更靠近末端的波长换取对氨基酚的响应 |
| 复方(含伪麻黄碱↗等) | 甲醇-0.01 mol/L 磷酸二氢钾-三乙胺 20:80:0.05,磷酸调 pH 6.0,231 nm;灵敏度溶液信噪比不低于 10 | 231 nm 避开伪麻黄碱的苯环吸收,三乙胺压住碱性组分的拖尾 |
表注:条件取自中国药典对乙酰氨基酚片、颗粒、咀嚼片、滴剂、注射液各论,复方项引自国家药品标准修订件[1,5]。
还有一个数字容易被跳过:固体制剂项要求理论板数按对乙酰氨基酚峰计不低于 5000,而原料项只要求 2000。差别来自分离对象——制剂里有辅料带来的极性组分要一起冲出来,柱效不够时主峰会变宽、把紧邻的对氨基酚峰吞掉。板数要求不是越高越好,而是与该基质下最难的那一对峰挂钩。
值得注意的是复方项里的灵敏度溶液:要求对氨基酚峰的信噪比不低于 10。这条看起来只是系统适用性的例行公事,实际上是在给方法划「检出能力下限」——复方基质比单方复杂,同一个 0.1% 的限值,在不干净的基质里可能根本判不出来。把信噪比写进标准,等于强制方法必须真的看得见。
六、把 0.1% 换算成 mg/日,会算出什么
对乙酰氨基酚成人单次 500 mg、日服可达 8 片(4 g)。这个品种在国内的受理体量也与之相称:截至 2026 年 10 月 23 日,CDE 公开受理记录 441 条、涉及申报单位 316 家[8]。
按制剂限度 0.1% 折算,4-氨基苯酚的允许摄入量是 4 mg/日。这个数字放在两套框架里会产生完全不同的结论。
按 ICH Q3B 的降解产物阈值,日剂量大于 2 g 一档对应报告 0.05%、鉴定 0.10%、界定 0.15%[6]——0.1% 正好落在鉴定阈值上、低于界定阈值。也就是说,药典的 0.1% 与 Q3B 的框架是相容的。
但按 ICH M7 的 TTC 1.5 μg/日反算,4 g/日 对应的浓度上限是 0.375 ppm,比 1000 ppm 低约 2700 倍[7]。两个数字放在一起,很容易得出「药典限度不安全」的结论——这个结论是错的,错在把两套框架硬套在一起。
4-氨基苯酚在 GHS 分类下是 Muta. 2(H341,怀疑可致遗传缺陷)与 STOT RE 2(靶器官为肾),不是 M7 主要针对的 1 类 DNA 反应性致癌物;药典给它单列一项专属限量检查,取的是「专属终点 + 长期临床暴露」的逻辑,不是 TTC 折算逻辑。这也解释了为什么原料端可以给 50 ppm、制剂端可以给 1000 ppm:两端的控制目标不同,中间那 20 倍是给货架期的水解增量留的预算,不是安全边界的移动。
实务上的结论只有一句:不要用药典限度反推安全裕度,也不要用 TTC 去质疑药典限度。两套体系各有前提,混用只会得出无法落地的结论。真要做风险评估,正确路径是按 ICH M7 对工艺中可能生成、且未被药典收载的杂质做评估,而不是把已被专论收载的杂质重新按 TTC 算一遍。
七、横向对照:双轨限度不是这个品种的专利
阿莫西林提供了一组很好的对照。它的聚合物项原料限 0.15%、胶囊限标示量的 0.2%,同样是「原料严、制剂宽」的双轨结构,但幅度只有 1.33 倍。为什么对乙酰氨基酚是 20 倍、阿莫西林↗只有 1.33 倍?差别在于制剂阶段还能涨多少:聚合物在固体状态下增长很慢,而 4-氨基苯酚的酰胺水解会随水分活度持续进行,货架期增量大得多,因此必须留出更大的窗口。
非那西丁是这条杂质的「前史」。它是 4-乙氧基苯胺的乙酰化物,在体内经脱乙基生成对乙酰氨基酚,也在历史上因镇痛剂肾病而退市。这个背景解释了为什么监管对 4-氨基苯酚这样一个小分子杂质如此敏感——它的靶器官是肾,而这正是那类药物的历史教训所在。本目录收录非那西丁↗ 44 条条目,其中同样能看到围绕苯胺位点的一组杂质。
不能类比的是布洛芬、阿司匹林这类非苯胺类解热镇痛药。它们的杂质谱重心在酯键水解(阿司匹林的水杨酸)或异构体(布洛芬的 2-芳基丙酸手性中心),与「芳伯胺 + 酰胺水解」这条双通道没有可比性。把对乙酰氨基酚的双轨限度经验搬过去,会找错杂质、定错方法。
八、五个常见误区
误区一:以为 50 ppm 与 0.1% 是同一个指标的两套写法。差 20 倍,且分属原料与制剂两个控制点,折算成 mg/日 也差 20 倍。混用会导致放行判定直接出错。
误区二:供试品溶液配好放着,一批样品跑一下午。所有对氨基酚项都写明「临用新制」。4-氨基苯酚在溶液中会继续生成,放置时间越长结果越高,且不同样品放置时长不一致时数据不可比。
误区三:用 257 nm 的条件去测原料药。原料方法用的是 245 nm、C8 柱、含四丁基氢氧化铵的磷酸盐体系,与制剂方法不是同一套。照抄制剂条件测原料,出峰顺序与分离度都可能不成立。
误区四:认为检出 4-氨基苯酚就一定是降解。它同时是起始物料残留。要区分来源,看 0 月数据与加速趋势:0 月就高是工艺问题,随时间是降解问题,两者的整改方向完全不同。
误区五:忽略复方制剂的波长切换。复方项用 231 nm、加三乙胺调 pH 6.0,还要求灵敏度溶液信噪比不低于 10。直接套用单方 257 nm 的条件,伪麻黄碱等组分会干扰对氨基酚的积分。
常见问题(FAQ)
为什么原料药限 50 ppm,做成片剂就可以放宽到 1000 ppm?
50 ppm 具体是多少?怎么直观理解?
EP/USP 原料端为什么用比色法而不是 HPLC?
中国药典原料端的 HPLC 方法和制剂端一样吗?
把 0.1% 按 TTC 反算,为什么差三个数量级?
怎么判断检出的 4-氨基苯酚是工艺残留还是降解产生?
为什么供试品溶液必须临用新制?
本目录能提供 4-氨基苯酚这条对照品吗?
相关品种与对照品
- 对乙酰氨基酚 / Acetaminophen(共 49 个杂质/衍生物条目)
- 非那西丁 / Phenacetin(共 44 个杂质/衍生物条目)
- 阿莫西林 / Amoxicillin(共 83 个杂质/衍生物条目)
- 阿司匹林 / Aspirin(共 34 个杂质/衍生物条目)
- 布洛芬 / Ibuprofen(共 85 个杂质/衍生物条目)
参考资料与来源
- 中国药典委员会,《中华人民共和国药典》对乙酰氨基酚原料与片剂、颗粒、咀嚼片、滴剂、注射液各论(对氨基酚及有关物质项:C8/C18 柱、245 nm 与 257 nm、柱温 40 ℃、限度 0.005% 与 0.1%),访问日期 2026-10-23
- 欧洲药品质量管理局(EDQM)Paracetamol impurity K(4-氨基苯酚,CAS 123-30-8)EP 对照品,EDQM 目录号 Y0001955(站点对本机不可达,仅列名称与编号)
- Talanta(2002 年 58 卷 6 期),Bloomfield M.S.《A sensitive and rapid assay for 4-aminophenol in paracetamol drug and tablet formulation, by flow injection analysis with spectrophotometric detection》:EP/USP/BP 原料药 4-氨基苯酚 50 ppm(0.005%)比色限量法、制剂各论放宽至 1000 ppm(0.1%)并改用 HPLC,访问日期 2026-10-23
- Talanta(2008 年,PubMed 记录 PMID 18371877),Validation of a fluorimetric assay for 4-aminophenol in paracetamol formulations:EP 原料药 50 ppm 规格限、制剂常用 1000 ppm 限度的表述,访问日期 2026-10-23
- 国家药品监督管理局,氨酚伪麻胶囊国家药品标准修订件(对氨基酚项:甲醇-0.01 mol/L 磷酸二氢钾-三乙胺 20:80:0.05、磷酸调 pH 6.0、231 nm、灵敏度溶液信噪比不低于 10),访问日期 2026-10-23
- ICH,ICH Q3B(R2)《新制剂中的杂质》附件 1 降解产物阈值表(>2 g/日 档:报告 0.05%、鉴定 0.10%、界定 0.15%),访问日期 2026-10-23
- ICH,ICH M7《评估和控制药物中 DNA 反应性(致突变)杂质以限制潜在致癌风险》(TTC 1.5 μg/天),访问日期 2026-10-23
- 国家药品监督管理局药品审评中心(CDE),受理品种信息公开(对乙酰氨基酚,抓取时间 2026-10-23;统计口径为公开受理记录,不等同于获批家数),访问日期 2026-10-23
说明:本文为 CATO 佳途技术团队原创整理,其中引用的法规、药典与公开文献内容已在上方标注来源,仅用于技术交流与检索参考,不构成质量标准或法规建议;具体品种的检测方法、限值与申报要求,请以现行法规、药典正文及官方发布为准。
本站产品信息仅供科研检索与选型参考,不作为质量标准依据;技术参数、纯度与结构确证以随货 COA 及我方书面确认为准。本文涉及的产品均为科研用途,不用于人体或动物诊断、治疗。