达格列净的有关物质方法:一个没有药典的品种,方法要从三处空白开始搭
达格列净↗的方法开发有个现实起点:查不到药典各论,没有现成的色谱条件可以对照,方法验证的每一步都要自己给依据。更麻烦的是它的分子只有苯环一个发色团、API 又有好几种固体形态,再加上一个注定不稳定的氧化产物——三件事分别落在空白、对照品与强制降解三个环节上,任意一处没想清楚,方法看上去能跑,数据却经不起推敲。
提示:文中标红的产品名(带 ↗ 标记)均可点击,点击即可跳转到产品页,查看结构式、CAS 号、纯度与货期。
一、先认清这是个什么样的分子:C-芳基苷,不是 O-苷
关键要点
- 达格列净是 C-芳基葡萄糖苷(C21H25ClO6,分子量约 408.9),糖环与苯环之间是 C—C 键,不是糖苷键——所以它不会像 O-苷那样在水里发生端基异构互变。
- 它的发色团只有苯环,最大吸收在 220–230 nm 区间;要定量到 0.05% 的报告阈值,进样浓度被推高,主峰超载与基线噪音同时出现。
- API 存在游离体、丙二醇溶剂化物、一水合物与脯氨酸共晶等多种形态,对照品与样品的形态不一致时,含量折算基准会错。
- 强制氧化会生成过氧化物类杂质,这类物质本身不稳定,不能当常规对照品长期存放与反复使用。
达格列净可以拆成三块:4-氯-3-(4-乙氧基苄基)苯基、一条 C—C 键、一个 D-葡萄糖醇片段。葡萄糖环的五个手性中心全部来自 D-葡萄糖,C1 位是连接芳环的季碳——这决定了「端基异构体」这个 O-苷里必须讨论的杂质类别在这里不成立:不必为 α/β 互变设计样品处理,也不需要在方法里留「平衡时间」。
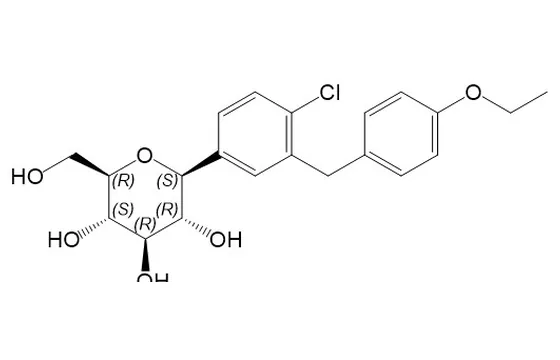
但代价在别处。糖环上四个游离羟基意味着强极性、易成氢键、在反相柱上保留弱;乙氧基与苄基醚意味着两个可被氧化的位点;而整个分子只有一个苯环承担紫外吸收。这三条合起来,就是达格列净有关物质方法的全部难点来源。
本目录收录达格列净相关条目 154 条,条目里同时存在游离体、丙二醇溶剂化物、一水合物与脯氨酸共晶等形态,另有一条明确标注为过氧化物杂质的条目。这个分布本身就说明:这个品种的对照品选型,难点不在「有没有」,而在「选哪一个形态」。
二、第一处空白:对照品的形态与折算基准
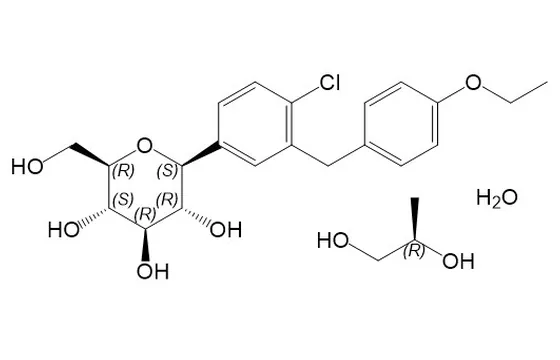
达格列净的市售原料药是丙二醇溶剂化物(部分文献写作丙二醇一水合物),而制剂含量通常以无水游离体计。这意味着一个看似简单的问题会反复出现:你做有关物质时称的对照品,是按什么基数算的?固体形态是否要进标准、何时需要单独控制,ICH Q6A 给的是判断逻辑而不是统一答案[3]。
| 形态 | 在方法里的作用 | 配制时的坑 |
|---|---|---|
| 游离体 | 含量与有关物质计算的基准形态 | 吸湿,称量环境湿度直接影响结果 |
| 丙二醇溶剂化物 / 一水合物 | 原料药实际形态、制剂处方中的输入形态 | 按游离体折算;溶剂化物在溶液中解离,不影响色谱行为但影响称样量 |
| 脯氨酸共晶 | 部分仿制药采用的替代晶型 | 共晶形成剂在色谱上可能出峰,必须确认它不是杂质峰 |
表注:形态分类依据本目录条目命名(游离体、丙二醇、一水合物、双脯氨酸共晶)。折算系数须以各形态实测含量或供应商赋值报告为准。
第二行值得多说一句。丙二醇溶剂化物在溶液里会解离,对色谱图几乎没影响——但它改变称样量。对照品是溶剂化物、样品是无水物,却都用「称 20 mg 定容 100 mL」的模板,浓度就天然差了百分之十几。这个错误不会报警,只会让所有杂质结果整体偏移。
第三行是仿制药开发者才会遇到的问题。脯氨酸共晶里的脯氨酸在低波长下有羰基吸收,如果方法不把它与杂质峰分开,很容易被判成「一个未知杂质」。判断方法很直接:做一个只含脯氨酸的空白辅料/形成剂进样,确认该峰的位置。
三、第二处空白:只有一个苯环,波长怎么定
达格列净的最大吸收落在 220–230 nm,这个波段的问题是三重的:流动相里的乙腈、甲醇、甲酸、三氟乙酸都有末端吸收;样品溶剂(二甲亚砜、N,N-二甲基甲酰胺这类助溶剂)带来巨大溶剂峰;而为达到 0.05% 报告阈值必须提高进样浓度,主峰拖尾更明显。
已发表的口服降糖药质量控制综述里,达格列净类品种的低波长检测与通用型检测器方案都出现过[6]。常见的三种取舍,各有代价:
| 策略 | 优点 | 代价 |
|---|---|---|
| 低波长紫外(约 225 nm) | 灵敏度够,常规仪器即可 | 基线噪音大、溶剂峰干扰、对流动相纯度敏感 |
| 较高波长(约 265 nm) | 基线干净,辅料与溶剂干扰小 | 响应降低,低含量杂质可能低于定量限 |
| 通用型检测器(CAD / ELSD)或 LC-MS | 不依赖发色团,能看见糖环氧化产物 | 响应因子随结构变化大,定量需逐个标定;设备门槛高 |
表注:波长选择属方法设计判断;已发表文献中有采用 265 nm 同时测定达格列净与依普利酮↗的稳定性指示方法[4],可作为「高波长可行性」的参照,但不构成对该品种的通用推荐。
这里有个容易糊弄过去的地方:低波长下看起来「峰很多」,不等于杂质多。把空白(空白溶剂 + 空白辅料)跑一遍,与样品图逐一对照,凡是空白里也有的峰就不能算。很多实验室在方法开发早期跳过这一步,等到稳定性样品出现「越放杂质越多」的怪现象,才发现是溶剂峰随批次波动。
四、第三处空白:强制降解该试什么、不该浪费什么
C-芳基苷的结构决定了强制降解的重点与 O-苷完全不同。先说不该浪费时间的:不必为「糖苷键水解」设计专门的酸/碱条件。C—C 键在常规强制降解条件下不会断,把资源投在这里,得到的只会是一堆看不出规律的小峰。
该重点做的有四组:
① 氧化,且要区分两种氧化剂。过氧化氢走的是亲核/自由基混合路径,能得到过氧化物与羟基化产物;而辅料带入的痕量过氧化物(如聚维酮、聚乙二醇类)引发的氧化更温和、更接近真实贮存。这两组数据在申报里作用不同:前者证明方法能分离氧化产物,后者支撑处方与包装的选择。
② 光解。苄基醚与乙氧基在紫外下都可能断裂或重排。达格列净的片剂是白色薄膜衣片,可见光影响小,但紫外段仍要做,且溶液态与固体态分开做——溶液里光解速率通常高一个量级。
③ 酸/碱水解,但目标不是糖苷键。碱性条件下更值得关注的是糖环上的羟基被氧化后的产物(类似糖酸/糖醛酸结构),以及乙氧基的醚键断裂。这类产物极性大,在 C18 上保留弱,容易落在死体积附近。
④ 高温高湿。对溶剂化物形态尤其重要:丙二醇在高温下可能部分脱去,晶型与溶剂残留同时变化。「有关物质合格」而「晶型变了」是两个独立属性,不能用一张图回答,溶剂化物还要与残留溶剂、元素杂质的口径分开看[7]。
还有一个常被忽略的问题:降解产物的响应因子差异极大。糖环氧化产物几乎没有苯环外的共轭延伸,在 225 nm 下的摩尔吸光系数可能只有主成分的几分之一。用主成分自身对照法而不做校正,会把这类杂质系统性低估;反过来,含额外芳环的降解物又可能被高估。判断口径仍然是老办法:与主成分最大吸收相差明显的已知杂质,实测 RRF。
五、那个不能长期存放的对照品:过氧化物杂质
本目录里有一条明确的「达格列净过氧化物杂质」条目(CAS 2133407-75-5)。这类物质在实际工作中的麻烦程度,远超过它在图谱上占的那一小块面积。
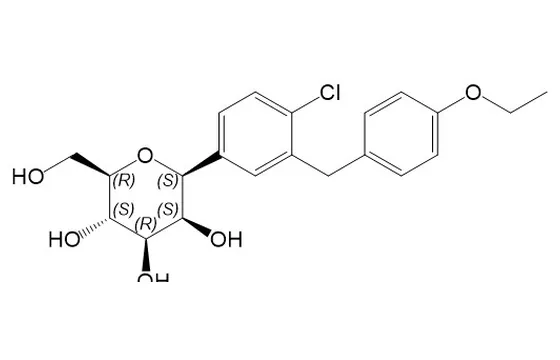
第一,它不稳定。过氧键在光照、受热或痕量金属离子存在下会分解,分解产物可能正好落在你要定量的位置旁边。所以它的对照品溶液不能「配一次用一周」,必须现配现进,而且要用棕色瓶、避金属接触。
第二,它不适合做外标法的唯一锚点。更稳的是拿它做「定位与定性」:确认方法能分离、能检出,再用相对响应因子或与另一个稳定降解物交叉验证来定量。方法验证报告里若写着「用该对照品配制线性系列,r > 0.999」,评审大概率会问:溶液稳定性数据在哪里。
第三,它提示一个更根本的问题。强制氧化的产物未必是贮存中真正生成的产物。真实氧化由辅料过氧化物、金属离子、氧透过包装共同驱动,速率慢、产物杂。强制降解只证明「方法有分离能力」,「货架期内会不会超标」必须用稳定性数据回答,两者不能互替。
六、复方制剂:一根柱子上要放两种极性完全不同的东西
达格列净的复方对象决定方法形态。与盐酸二甲双胍组成复方时,二甲双胍↗几乎没有保留、也没有可用的紫外发色团;与磷酸西格列汀组成复方时,西格列汀↗极性也远高于达格列净。已发表的复方研究报告过这类组合的可行性[5],但方法设计的难点并不在「能不能分开」,而在「定量基准怎么统一」。
现实做法有两种:一是双波长/双通道,达格列净在低波长定量、复方伙伴用合适波长或电导、蒸发光散射;二是拆成两套方法各自验证。后者工作量大但风险低——当复方伙伴需要离子对或亲水作用色谱时,硬塞进一根 C18 柱往往两头都不理想。
同族品种可以借思路、不能借条件:恩格列净、卡格列净、艾托格列净都是 C-芳基葡萄糖苷,骨架逻辑相同,但糖环与芳环取代不同,保留行为与降解方向都不一样。「都是列净,方法应该差不多」在方法开发阶段是危险的——差别恰好落在最容易出事的三处:极性、形态、氧化敏感性。
七、申报时最容易被追问的三件事
一是杂质谱的完整性论证。没有药典各论,就无法用「药典已收载的杂质我都覆盖了」来回答。得自己建论证链:合成路线 → 可能副产物 → 强制降解 → 实际检出,四段对上。缺一段就会被追问「为什么认为没有其他杂质」。
二是方法的口径一致性。原料药用 ICH Q3A 的三档阈值(报告 0.05%,鉴定 0.10% 或 1.0 mg/天取低,界定 0.15% 或 1.0 mg/天取低),制剂用 Q3B(报告 0.1%,鉴定与界定 0.2% 或 2 mg/天取低)[1]。常见错误是原料药方法直接搬到制剂上,阈值没换、空白没做、辅料峰没排除。方法验证按 ICH Q2 的专属性、准确度、精密度、线性、范围、检测限与定量限、耐用性逐项做[2],但真正被挑的是「专属性那一段有没有把空白和强制降解样品都放进去」。
三是形态与质量属性的对应。原料药是丙二醇溶剂化物,就要说明它在贮存与制剂过程中的稳定性;选了脯氨酸共晶,就要说明共晶在溶出介质中的解离行为。这类问题不属杂质范畴却常一起出现,因为它们指向同一件事:你对自家产品的固体形态掌握到什么程度。
产业侧的参考(口径为公开受理记录,不等于获批家数[8]):
申报数量越多,审评对方法细节的追问就越具体。
八、三个常见误区
误区一:把它当 O-苷,去做端基异构体。C—C 键没有异头碳,不存在 α/β 互变。花时间找不存在的杂质,比漏掉真实杂质更常见。
误区二:用同一张称样模板处理所有形态。丙二醇溶剂化物、一水合物、游离体的质量分数不同,必须逐一折算。最省事的办法是把折算系数写在对照品标签上,而不是记在某个人的脑子里。
误区三:低波长下「峰多」就判杂质多。空白溶剂、空白辅料、流动相批次差异都会在这个波段留下痕迹。方法开发阶段把空白跑透,比后期做十次 OOS 调查都值。
九、对照品怎么搭这一套
本目录收录达格列净相关条目 154 条,覆盖游离体、丙二醇溶剂化物、一水合物与脯氨酸共晶等形态,并包含明确标注的过氧化物杂质与对映异构体混合物条目,可用于方法开发、强制降解归属与复方研究的对照品选型:[→ 查看达格列净全部条目](达格列净条目一览)。
一个实操建议:把「形态对照品」与「杂质对照品」分开管理。前者用于折算与定位(游离体、溶剂化物各备一支),后者用于定性定量。混放的直接后果,是某天无法确认手上那支是哪个形态——这种错误往往在做稳定性数据回顾时才被发现。
常见问题(FAQ)
达格列净有没有药典各论可以参照?
为什么达格列净不需要做端基异构体杂质?
对照品是丙二醇溶剂化物,样品是无水物,怎么算?
检测波长到底该选 225 nm 还是 265 nm?
过氧化物杂质对照品能配成溶液存着用吗?
复方制剂(如与二甲双胍)要不要做成一套方法?
脯氨酸共晶里的脯氨酸会不会被当成杂质?
强制降解要做到什么程度才算充分?
相关品种与对照品
- 达格列净 / Dapagliflozin(共 153 个杂质/衍生物条目)
- 恩格列净 / Empagliflozin(共 133 个杂质/衍生物条目)
- 卡格列净 / Canagliflozin(共 66 个杂质/衍生物条目)
- 盐酸二甲双胍 / Metformin Hydrochloride(共 82 个杂质/衍生物条目)
- 磷酸西格列汀 / Sitagliptin Phosphate(共 190 个杂质/衍生物条目)
参考资料与来源
- ICH,ICH Q3A(R2)《新原料药中的杂质》与 Q3B(R2)《新制剂中的降解产物》:报告、鉴定与界定阈值,访问日期 2026-10-26
- ICH,ICH Q2(R2)《分析方法验证》:专属性、准确度、精密度、线性、范围、检测限与定量限、耐用性,访问日期 2026-10-26
- ICH,ICH Q6A《新原料药和制剂的检验项目与可接受标准:化学物质》(含多晶型与固体形态是否入标准的判断逻辑),访问日期 2026-10-26
- BMC Chemistry(2026),Development and validation of stability indicating RP-HPLC method for the simultaneous estimation of dapagliflozin and eplerenone in bulk and synthetic mixture(C18 柱、甲醇-水 80:20、265 nm 检测),访问日期 2026-10-26
- Pharmaceutics(2023),Development of Clinically Optimized Sitagliptin and Dapagliflozin Complex Tablets: Pre-Formulation, Formulation, and Human Bioequivalence Studies(含达格列净丙二醇水合物复方处方研究),访问日期 2026-10-26
- Molecules(2026),Oral Antidiabetic Agents: From Routine Quality Control to Bioanalysis(口服降糖药质量控制分析方法的系统综述),访问日期 2026-10-26
- ICH,ICH Q3C《残留溶剂》与 Q3D(R2)《元素杂质》:溶剂化物形态与残留溶剂、元素杂质的关系,访问日期 2026-10-26
- 国家药品监督管理局药品审评中心(CDE),CDE 信息公开:受理品种信息(统计口径为公开受理记录,不等于获批家数),访问日期 2026-10-26
说明:本文为 CATO 佳途技术团队原创整理,其中引用的法规、药典与公开文献内容已在上方标注来源,仅用于技术交流与检索参考,不构成质量标准或法规建议;具体品种的检测方法、限值与申报要求,请以现行法规、药典正文及官方发布为准。
本站产品信息仅供科研检索与选型参考,不作为质量标准依据;技术参数、纯度与结构确证以随货 COA 及我方书面确认为准。本文涉及的产品均为科研用途,不用于人体或动物诊断、治疗。