伊曲康唑的一个主峰里有四个分子:顺式二氧戊环带来的手性债
伊曲康唑↗的有关物质图谱看起来很规矩:一个主峰,前面几个小峰,EP 还给了 A 到 F 六个字母。但如果有人告诉你,那个主峰里装着四个不同的分子,多数人第一反应是不信——同一根 C18 柱、同一套流动相,四个分子怎么会只出一个峰?答案很简单:它们只差构型。对映体在没有手性环境的地方物理性质完全一样,柱子分不出来,你也分不出来。这篇文章讲的就是这笔手性债:三个手性中心怎么变成四个上市分子、这四个分子在反相柱上怎么合并、要拆开得用哪两根柱子和什么顺序、以及申报时哪些位置必须写清楚。
提示:文中标红的产品名(带 ↗ 标记)均可点击,点击即可跳转到产品页,查看结构式、CAS 号、纯度与货期。
一、品种定位:一个靠二氧戊环卡住构型的唑类
关键要点
- 伊曲康唑(C35H38Cl2N8O4,相对分子质量约 705.6,CAS 84625-61-6)分子内有三个手性中心,理论上对应八个立体异构体;文献已把这八个全部合成并逐一评价过活性[1]。
- 药用的是顺式二氧戊环那一组,共四个立体异构体,构成两对对映体;文献直接把 cis-itraconazole 描述为以消旋体给药[2]。
- 对映体在非手性固定相上共洗脱,所以常规反相方法最多只能看到两对对映体各自的合并峰,看不到四个独立分子[2]。
- 本目录收录伊曲康唑条目 55 条,EP 字母 A 至 F 全部有映射,编号覆盖 1 至 103 共 53 个编号,其中一条直接标为对映异构体混合物。
把骨架摊开是四块:2,4-二氯苯基、通过亚甲基挂在季碳上的 1,2,4-三唑环、1,3-二氧戊环、苯基哌嗪,末端是 1,2,4-三唑-3-酮。最后那块决定它与靶酶的结合方式。
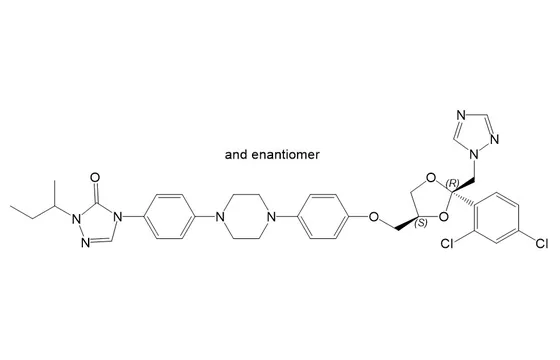
三个手性中心里有两个挤在同一个五元环上。二氧戊环本质是缩酮:酮羰基与二醇成环,一步就把 C2 与 C4 变成两个新手性中心。这不是设计出来的,是缩酮化的必然结果——你想用这个环把两侧连起来,就得接受它顺手带来的两个构型。
第三个在末端仲丁基上(三唑酮侧链的 2-丁基),与五元环隔了大半个分子,构型相对独立——这决定了「四而不是二」。
本目录收录该品种 55 条,EP 字母 A 至 F 全有映射,编号覆盖 1 至 103 但不连续——这种断层在唑类里很常见,条目是按「做出来什么就登记什么」在扩。
二、三个手性中心,为什么只有四个分子进了药
三个手性中心,数学上是八个立体异构体。文献已把这八个全部合成并逐一测活性[1]——伊曲康唑是一个八选四的结果,不是「一个分子加几个杂质」。
为什么是四个而不是一个?关键在二氧戊环的取代方式。2 位与 4 位两个取代基处于顺式关系,只有两种构型组合能满足,而且这两种组合互为镜像——是一对对映体,不是两个独立的非对映体。再把末端仲丁基的两种构型乘上去,就是两对对映体、四个分子。
换句话说,市售原料药本身就是两个消旋体的混合物,文献也直接把它描述为以消旋体给药[2]。
剩下那四个反式异构体不在药里,但这不代表它们无关紧要。文献把八个异构体一起做活性评价时发现,反式那一组里有两个(编号 1e 与 1f)的抗血管生成与抗真菌活性谱和药用构型明显不同[1]。这条信息在申报里很有用:它说明「反式构型是惰性杂质」这个假设站不住,一旦工艺失控让顺反比例漂移,改变的不只是纯度数字,而是生物学性质。
三、反相柱上它们去哪了:一个峰,两个分子
先讲一个必须记住的色谱常识:对映体在非手性固定相上不分离。这不是柱子不够好,是热力学决定的——对映体与手性环境之外的任何固定相作用能完全相同,保留时间必然一致。
所以伊曲康唑在常规 C18 上能分到的极限是「两对」。两对之间是非对映体关系,物理性质有差异,理论上可以分开;但它们的差别只来自二氧戊环构型的远程影响,差别很小,实际上常常只看到一个带肩的主峰。
这意味着你报表上那个「单个杂质 0.08%」,在这种条件下可能是两个分子的面积之和。方法验证时没人想这件事,因为系统适用性里根本没有这一项——拿什么对照品去要求分离度?
更麻烦的是稳定性。如果四个异构体中有某一个在贮存中慢慢增长(这在缩酮类分子上并不罕见,酸性条件下二氧戊环可以开环再闭合),你看到的只是主峰面积缓慢变大或者某个小峰轻微抬升。绝大多数人会把它归因成「方法漂移」或「柱效下降」,而不会想到是构型在变。判据不难:换新鲜对照品溶液与新柱重跑,趋势还在就不是方法问题。
四、手性方法怎么搭:两根柱、两步走
要真正把这四个分子拆开,文献给的路径很具体:纤维素三(4-甲基苯甲酸酯)与纤维素三(3,5-二甲基苯基氨基甲酸酯)两根多糖柱,互补选择性,正相挥发有机相、不加任何添加剂、等度洗脱[2]。
为什么必须两根?两根柱对四个异构体的选择性方向不一样:一根能把其中三个拉开,第四个仍与某一个重叠;换一根,重叠对象变了。所以是两步——先分出两个纯异构体加一个含剩余两个的混合馏分,再换柱拆混合馏分。四个纯度都在 97% 以上,并用旋光度确认身份[2]。
| 组别 | 异构体数 | 与原料药的关系 | 常规反相柱 | 手性柱 |
|---|---|---|---|---|
| 顺式第一对对映体 | 2 | 在药中 | 合并为一个峰 | 两柱两步可拆开 |
| 顺式第二对对映体 | 2 | 在药中 | 与上一对部分重叠 | 两柱两步可拆开 |
| 反式组 | 4 | 不在药中,属工艺或降解来源 | 与非对映体有部分分离 | 可拆 |
表注:异构体数与顺反对映体对应关系按文献给出的三中心八异构体、顺式为两对对映体展开[1,2];分离能力描述为方法学推导,非实测参数。
两个坑。一是正相体系对水极敏感:纤维素柱的保留时间随流动相含水量漂移,湿度大的季节同批样品能差半分钟,溶剂瓶要加干燥管。二是样品溶剂必须用流动相,用甲醇或乙腈溶解再进正相,峰形会塌——那是溶剂太强、样品在柱头无法聚焦,不是柱子的毛病。
还有一点容易忽略:这类方法拿不到现成的系统适用性指标,因为没有独立的对映体对照品。可行的做法是把混合馏分当系统适用性样品——它天然含两个待分离组分,能给出真实分离度。
五、EP 字母杂质里,哪些其实是立体问题
这里要分清两条线,混在一起是最常见的错误。
第一条线是结构相关杂质:EP 杂质 A 至 F 属于这一条。它们与母体的差别在取代基或片段上(少一个甲基、多一个氧、断掉一段侧链),在反相柱上与母体有真实的保留差异,用常规方法就能控。
第二条线是立体异构体:四个在药的分子,加四个反式异构体,共八个。这条线 EP 字母体系不覆盖,因为它们与母体的差别只在构型,反相柱上根本没有保留差异可言。
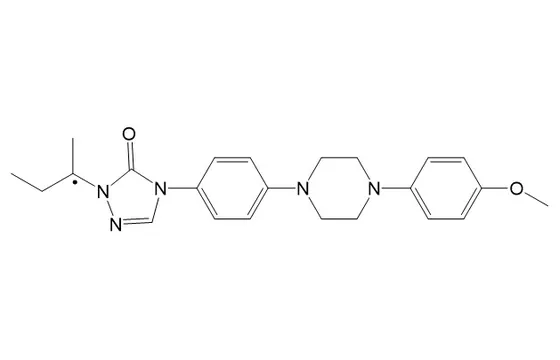
本目录的条目命名里有一个细节很说明问题:55 条中唯一直接写出立体属性的是一条叫「杂质 68 对映异构体混合物」的条目(CAS 207970-87-4)。它被单独登记、单独标注为混合物,说明这个位点的构型在合成与贮存中确实容易丢——否则厂家不会专门做一支混合物对照品出来。
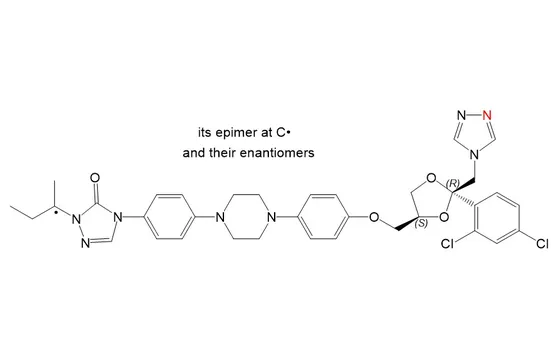
另一个值得注意的现象是同分子式成组。目录里 C35H38Cl2N8O4 这一个分子式下挂着八条:母体、EP 杂质 B、EP 杂质 E、EP 杂质 F,再加四条编号条目。这八条的质量数完全一样,一级质谱上就是同一个离子,没有对照品就无法定位。这不是伊曲康唑独有的问题,但唑类里特别集中,因为它的修饰空间全在「换一个原子、挪一个甲基」这种不改质量的层面上。
六、申报与发补:手性这一项该怎么写
ICH Q6A 的决策树 4 专门处理手性纯度:要不要建立立体选择性方法、要不要在质量标准里设手性项,取决于这个手性中心是工艺引入还是天然来源、以及对映体是否有活性或毒性差异[3]。
伊曲康唑不能套常规模板。模板是「主成分单一构型、对映体是杂质」,而这里主成分本身就是四个分子的固定比例混合物。要论证的不是「有没有另一个对映体」,而是「四个分子的比例是否与历史批次、参比制剂一致」。
很实际的发补场景:审评问「手性方法在哪里」,企业答「EP 各论没有手性项」。两句都对,但答非所问——各论没设手性项,不等于不必证明组成一致性。可行的回应是补组成一致性证据:用两步手性方法测多批自制品与参比制剂,给出四个异构体的相对比例与批间波动。这比硬套一个「对映体 ≤0.5%」站得住。
顺反比例也要交代。缩酮化那一步的顺反比由反应条件决定,终产品里残留多少取决于精制能力。文献已证明反式构型活性谱不同[1],所以不能只当「工艺杂质」处理。
产业侧的量级(口径为 CDE 公开受理记录,不等于获批家数[4]):
145 条受理、85 家申报单位,其中补充申请占 55 条——这个结构说明大部分动作发生在已上市产品的变更上,而变更恰恰是最容易触发「立体异构体组成是否改变」这一类问题的场景。
七、五个常见误区
误区一:把 EP A 至 F 当成全部杂质。这六个是结构相关杂质,立体异构体一条都不在里面。按字母买齐不等于杂质谱完整。
误区二:看到主峰纯就认为分子纯。非手性柱上主峰里至少装着两个分子,最坏情况是四个。峰纯度参数(DAD 的 purity angle)对共洗脱的对映体毫无反应,因为它比对的是紫外光谱,而对映体的紫外光谱一模一样。
误区三:用反相方法设「对映体限度」。分离都不发生,限度无从谈起。这一项的空白不是漏做,是方法原理上做不到。
误区四:认为反式异构体一定可以忽略。文献显示反式组中 1e 与 1f 的活性谱与药用构型不同[1],顺反比例漂移意味着生物学性质改变,不能只按「未知杂质」处理。
误区五:把正相手性条件直接换成反相。纤维素类手性柱的洗脱顺序由多糖骨架的螺旋空腔决定,换流动相体系后顺序可能整体反转,甚至完全不保留。方法转移必须重新做选择性确认,不能假设顺序不变。
八、对照品怎么搭,以及与同族品种的边界
本目录收录伊曲康唑相关条目 55 条,EP 字母 A 至 F 全覆盖,编号条目覆盖至 103,另有唯一一条明确标注为对映异构体混合物的条目(杂质 68,CAS 207970-87-4):[→ 查看伊曲康唑全部条目](伊曲康唑条目一览)。
选型按两条线。结构线:EP 杂质 A 至 F,用于有关物质方法的定位与系统适用性。立体线:杂质 68 这支对映异构体混合物,用于手性方法分离度考察;要单独定量四个异构体,还需从混合物做半制备拆分或定制单一构型。
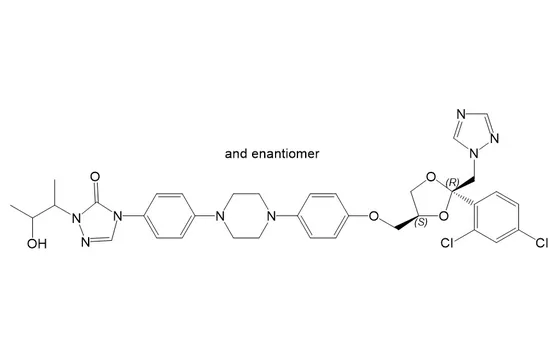
同族横向对比要留神。酮康唑也是顺式二氧戊环加咪唑的组合,手性中心同样集中在五元环上,顺反逻辑与伊曲康唑同源,可以参考;但它的唑环是咪唑而非三唑,取代基也不同,具体保留行为不能照搬。伏立康唑是单手性中心,差向化只产生一对异构体,控制策略是「控单个杂质」,与伊曲康唑的「控四个分子的比例」完全是两套逻辑。氟康唑则根本没有手性中心,分子对称——把伊曲康唑的手性结论套到氟康唑上是彻底的错位。泊沙康唑手性中心更多更散,立体问题更接近「多中心组合爆炸」。
药典层面,EP 收载伊曲康唑各论[5],中国药典亦有收载[6],两套体系都按结构相关杂质设限,而通用的报告、鉴定与界定阈值仍按 ICH Q3A 的 0.05%、0.10%、0.15% 执行[7];手性项的处理方式需要各自核对,双报项目不要假设两套各论在这一项上一致。
常见问题(FAQ)
伊曲康唑到底是不是消旋体?
为什么常规反相 HPLC 只看到一个主峰?
EP 的 A 至 F 六个字母杂质里,有对映体吗?
手性拆分一定要两根柱子吗?
四个异构体的比例要不要在质量标准里定限度?
反式异构体要不要单独控制?
稳定性里主峰面积变大,怎么判断是不是构型在变?
酮康唑、伏立康唑、氟康唑的经验能借用吗?
相关品种与对照品
- 伊曲康唑 / Itraconazole(共 55 个杂质/衍生物条目)
- 酮康唑 / Ketoconazole(共 49 个杂质/衍生物条目)
- 伏立康唑 / Voriconazole(共 72 个杂质/衍生物条目)
- 氟康唑 / Fluconazole(共 32 个杂质/衍生物条目)
- 泊沙康唑 / Posaconazole(共 131 个杂质/衍生物条目)
参考资料与来源
- ACS Medicinal Chemistry Letters(2010),Impact of Absolute Stereochemistry on the Antiangiogenic and Antifungal Activities of Itraconazole(伊曲康唑含三个手性中心、共八个立体异构体,全部合成并比较活性),访问日期 2026-10-29
- Journal of Separation Science(2016),Analytical and semipreparative chiral separation of cis-itraconazole on cellulose stationary phases by high-performance liquid chromatography(cis 型以消旋体给药、四个立体异构体构成两对对映体,两根纤维素柱两步拆分,纯度均高于 97%),访问日期 2026-10-29
- ICH,ICH Q6A《规范:新原料药和新制剂的检测项目和可接受标准》,决策树 4 手性纯度,访问日期 2026-10-29
- 欧洲药品质量管理局(EDQM)欧洲药典(Ph. Eur.)伊曲康唑各论:有关物质项下的 EP 杂质字母命名体系(A 至 F)
- 国家药品监督管理局药品审评中心(CDE),CDE 信息公开:受理品种信息(统计口径为公开受理记录,不等于获批家数),访问日期 2026-10-29
- 国家药典委员会,《中华人民共和国药典》伊曲康唑及其制剂各论(有关物质与含量测定项),访问日期 2026-10-29
- ICH,ICH Q3A(R2)《新原料药中的杂质》与 Q3B(R2)《新制剂中的杂质》:报告阈值 0.05%、鉴定阈值 0.10%、界定阈值 0.15%(或 1.0 mg/日,取低者),访问日期 2026-10-29
说明:本文为 CATO 佳途技术团队原创整理,其中引用的法规、药典与公开文献内容已在上方标注来源,仅用于技术交流与检索参考,不构成质量标准或法规建议;具体品种的检测方法、限值与申报要求,请以现行法规、药典正文及官方发布为准。
本站产品信息仅供科研检索与选型参考,不作为质量标准依据;技术参数、纯度与结构确证以随货 COA 及我方书面确认为准。本文涉及的产品均为科研用途,不用于人体或动物诊断、治疗。