利奈唑胺的 3-氟-4-吗啉基苯胺:一个起始物料片段,为什么在注射液里越放越多
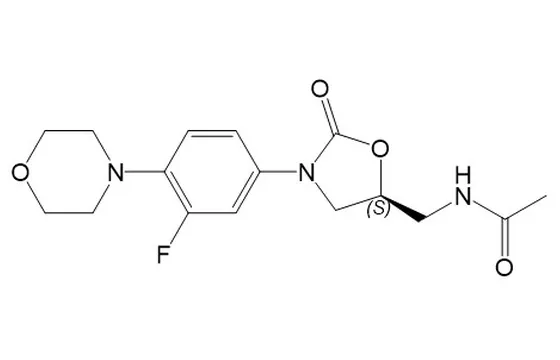
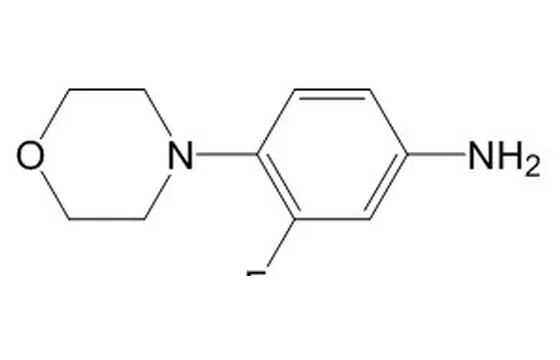
利奈唑胺↗(CAS 165800-03-3)是噁唑烷酮类第一个上市品种,C16H20FN3O4,分子量 337.35。它的杂质谱有 108 条,但真正需要单独拎出来讨论的只有一条:3-氟-4-吗啉基苯胺。原因不是它毒性最强,而是它同时具备两个身份——工艺必经的中间体,和会随贮存继续生成的降解物。
提示:文中标红的产品名(带 ↗ 标记)均可点击,点击即可跳转到产品页,查看结构式、CAS 号、纯度与货期。
一、一个 108 条目的杂质谱,藏着三条不同的来源线
关键要点
- 利奈唑胺(CAS 165800-03-3)是噁唑烷酮类第一个上市品种,C16H20FN3O4,分子量 337.35,只有一个手性中心,药用为 (S) 构型。
- 它的杂质谱里最值得单独拎出来的是 3-氟-4-吗啉基苯胺(CAS 93246-53-8)——既是起始物料片段,也是会随贮存与工艺气体环境变化的一条独立通道[3,5]。
- 按 ICH M7 的 TTC 1.5 μg/天 与 1200 mg/天 的最大日剂量折算,这个芳香胺的浓度控制线在 1.25 ppm 量级,常规 HPLC-UV 直接测不住[1]。
- 「越放越多」这件事有工艺证据:注射液配液与灌装过程充氮、把溶解氧压到 2 ppm 以下,成品中该芳香胺明显下降[5]。
利奈唑胺所在的噁唑烷酮是一个小结构族:一个五元环,环上氮与氧相邻,3 位挂芳基,5 位挂侧链。利奈唑胺是这个族里第一个走到临床的分子,2000 年在美国获批,此后口服与注射两条线并行。它的结构只有 16 个碳、一个氟、三个氮,看上去很简单,杂质谱却有 100 多条——绝大多数是各家企业、各条路线在十多年里陆续报出来的工艺杂质与降解物。
本目录收录利奈唑胺相关条目 108 条(含母体共 109 条),编号跨度从 1 一直到 130,中间大量缺号。缺号本身有信息量:说明这个品种的杂质编号不是一次性建成的,而是几十年间按客户与文献零散补充的。真正支撑日常研究的,其实只有十几条——其余是同一杂质的不同盐、不同同位素标记、不同供应商命名。
二、三条来源线:芳香胺、开环物、叠氮物
把 108 条按「怎么来的」分类,会收敛成三条线,每条线的控制逻辑都不一样。
第一条是芳香胺片段。3-氟-4-吗啉基苯胺是合成路线上的关键中间体:以 3,4-二氟硝基苯为起点,先由吗啉亲核取代掉 4 位的氟,再把硝基还原成氨基,得到这个苯胺;苯胺随后经氨基甲酸酯化、(R)-环氧开环、环化建成噁唑烷酮环,再经叠氮化/还原与乙酰化得到终产物。这条路线决定了苯胺中间体必然会以残留形式出现在成品里。它是「带入型」杂质,控制手段是工艺清除能力,不是限度放宽。
第二条是开环物。噁唑烷酮环在酸碱或亲核条件下可以开环,生成含游离氨基与羟基的链状物。这类杂质在注射液中比在固体片中更容易出现,因为水相与 pH 调节给了它条件。开环物的极性明显大于母体,反相色谱上出峰早,与主峰分离通常不难,难的是它和芳香胺的降解通道会互相纠缠:环开得越多,苯胺片段越容易被释放出来。
第三条是叠氮物。走叠氮化路线的工艺,会残留 (R)-5-(叠氮甲基)-3-[3-氟-4-(4-吗啉基)苯基]-2-噁唑烷酮。叠氮基团是明确的警示结构,且这个杂质没有紫外发色团的优势——它靠的是叠氮基在 MS 上的特征行为,所以方法只能用 LC-MS/MS,不能用 UV。国内已有针对它的 UPLC-MS/MS 方法报道:线性范围 4–12 ng/mL,定量限 0.073 ng/mL,三水平加样回收率 100.59%–101.47%,供试品溶液 6 天内稳定,5 批样品均未检出[4]。
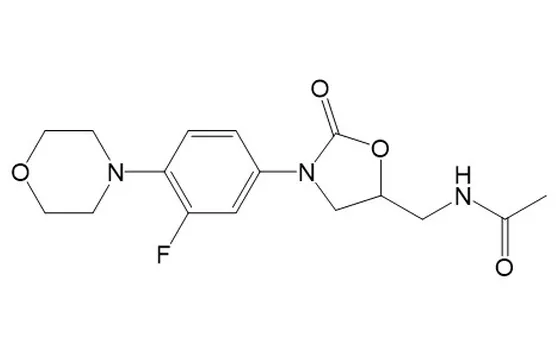
除此之外还有两条容易被忽略的:手性与盐形态。利奈唑胺只有一个手性中心(噁唑烷酮 5 位),(R)-构型无抗菌活性,所以消旋体(本目录利奈唑胺杂质 94,CAS 224323-50-6)必须作为系统适用性用的对照;而目录里同一个杂质编号同时挂着「单体」与「对甲苯磺酸盐」两种形态,说明这个杂质会成盐——做对照品选型时不问清形态,称样量就会算错。
三、「越放越多」的证据:充氮能把它压下去
如果 3-氟-4-吗啉基苯胺只是起始物料残留,那么它的含量应该在纯化之后就固定,贮存期不该有明显趋势。真实数据不是这样。
上海市食品药品检验研究院对 83 批利奈唑胺葡萄糖注射液做过评价性抽验:法定检验全部符合规定;探索性研究建立了能同时分离 15 个已知杂质的 HPLC 方法,发现各企业样品的杂质谱基本一致;用 LC-MS 分析发现样品中均存在这个潜在基因毒性杂质,并且在加速稳定性试验中含量略有增加[3]。三个结论要分开读——「均存在」说明它是路线共性,「基本一致」说明各家工艺水平接近,「加速中略增」才是关键:它有生成通道,不只是残留。
生成通道是什么?公开专利给了间接答案。CN111686072B 公开的利奈唑胺注射液制备方法,在配液与灌装两个环节对药液充氮保护,把注射用水溶解氧控制在 2 ppm 以下并在配制过程持续液下充氮,结果是成品中 3-氟-4-吗啉基苯胺的含量明显降低[5]。氧敏感、可被惰性气体压制——这两个特征把它的生成机制指向氧化性降解:母体的苯胺氮与芳环在溶解氧与微量金属存在下被氧化,进一步水解后释放出苯胺片段。
这条证据的实操价值很高。它意味着只做工艺清除(重结晶、洗涤、活性炭↗)是不够的:你把 0 月的残留压到很低,货架期里它还会从母体长回来。注射液尤其如此——水相、溶解氧、pH、灭菌热历史四个条件同时具备。真正有效的组合是「工艺清除 + 惰性气体保护 + 包装避氧 + 稳定性趋势监测」四件事一起做。
四、限度怎么推:先过 Ames/QSAR,再谈 ppm
芳香胺是 ICH M7 里典型的警示结构,但「有警示结构」不等于「是致突变杂质」。M7 的处理路径是先分类、再定限:
| 情形 | 判定依据 | 控制方式 | 折算到 1200 mg/天 |
|---|---|---|---|
| Ames 阳性,或结构与已知致突变物同类 | 细菌回复突变试验+两套 QSAR 预测(专家规则+统计学) | 按 TTC 1.5 μg/天 控制,必要时做专属方法 | 1.25 ppm |
| 有警示结构但 Ames 阴性 | 试验数据可推翻结构预警 | 按普通杂质处理,走 Q3A 阈值 | 报告 0.05%、鉴定 0.10%、界定 0.15% |
| 无警示结构 | QSAR 双模型一致阴性 | 按普通杂质处理 | 同上 |
表注:TTC 1.5 μg/天 与五类分类框架见 ICH M7(R2)[1],Q3A(R2) 报告/鉴定/界定阈值见 ICH 质量指南[2];末列浓度按 AI ÷ 最大日剂量(600 mg 每 12 小时,即 1200 mg/天)自行换算,仅供判断方法灵敏度量级。
1.25 ppm 是什么概念?大约是供试品浓度 1 mg/mL 时,目标峰对应 1.25 ng/mL。这个量级用 UV 检测器基本做不到——不是灵敏度不够,而是注射液中辅料与主峰的干扰在这个水平上无法排除。所以这个杂质的限度一旦按 TTC 定,方法就必须是 LC-MS/MS,而且定量限要留出余量。
另一条路是「证明它不需要按 M7 控」。这条路技术上成立,但材料要求高:需要有合规的细菌回复突变试验(通常 5 个菌株、±S9),加上两套互补的 QSAR 预测,两者结论一致阴性才能把结构预警推翻。注意QSAR 不能单独否定结构预警,它只能作为支持性证据;反过来,QSAR 阳性而 Ames 阴性时,监管通常要求补充试验而不是直接放行。
五、方法:三个杂质三种打法
| 目标 | 可用手段 | 要盯住的点 |
|---|---|---|
| 3-氟-4-吗啉基苯胺 | LC-MS/MS(ESI 正离子)为主;HPLC-UV 仅适用于较高浓度档 | 基质效应(注射液中葡萄糖与盐会抑制离子化);定量限须覆盖 AI 的 10%–30% |
| 叠氮类杂质 | UPLC-MS/MS,等度洗脱即可 | 叠氮基在源内易碎裂,需优化源温;供试液稳定性要做(已有报道 6 天稳定)[4] |
| 消旋体与 (R)-对映体 | 手性正相或手性反相柱 | 系统适用性必须用消旋体,不能用 (R)-单体(单体只能证明出峰位置,不能证明分离度) |
| 开环物与一般有关物质 | 常规反相 HPLC-UV | 极性差异大,梯度起点要足够低;主峰拖尾会掩盖早期降解物 |
表注:手段选择按各杂质的结构特征与限度量级归纳;叠氮类方法学参数引自公开文献[4],其余须按自家样品验证。
三个细节值得单独说。
基质效应要先评估再谈回收率。利奈唑胺葡萄糖注射液的糖浓度不低,ESI 源里糖类会显著抑制目标离子。做法是空白基质加标与纯溶剂加标对比,看响应比;如果比值低于 0.8,就得改前处理(蛋白沉淀不适用,可考虑稀释或固相萃取)。
「均未检出」必须附定量限。前面那篇叠氮杂质研究之所以可信,是因为它把 LOQ 写到了 0.073 ng/mL。没有 LOQ 的「未检出」在审评里等于没做——因为你无法证明你的方法能看到 1.25 ppm。
稳定性样品要单独设计取样点。这个杂质的趋势在常规 0/3/6 月的节奏下可能看不出来;加速条件下如果只测 6 月一个点,中间过程全丢。建议 1、2、3、6 月都取,至少把趋势画出来。
六、申报:这个品种的体量与三类追问
截至 2026 年 10 月 24 日,CDE 公开受理信息中利奈唑胺相关记录 249 条、涉及申报单位 102 家[6]。审评体量大意味着答复口径已经比较成熟,但也意味着「随便写写」的余地很小。
其一,基因毒性杂质评估报告的完整性。要回答的不是「有没有这个杂质」,而是「你按 M7 走完了没有」:结构警示识别(含起始物料、中间体、副产物、降解物全部列出来)、QSAR 双模型预测、必要的 Ames 试验、以及最终分类结论。常见缺口是只评估了原料药工艺中的杂质,漏掉了贮存与配液过程新生成的降解物——本品种恰好属于后者更重要的类型。
其二,方法灵敏度与限度的匹配。限度写 1.25 ppm、方法 LOQ 写 1 ppm,这是不匹配的。合理的关系是 LOQ 不高于限度的 30%,最好到 10%。若采用「跳批检验」策略,灵敏度要求还要更严。
其三,注射液的特有工艺证据。充氮不是一句「已充氮」就够,要给出溶解氧的实测数据(配液前、配液后、灌装前)、充氮压力与流量参数、以及三批验证中该杂质的实测值对比。这条证据链是把「氧化通道」这个判断变成「已控制」的关键。
七、四个误区
误区一:把它当纯残留,只做工艺清除。0 月数据漂亮、加速期反弹,是这一项最常见的翻车方式。前面充氮那条证据已经说明它会在成品里长出来,控制策略必须包含「抑制生成」而不只是「清除带入」。
误区二:用 HPLC-UV 硬测 ppm 级。低波长(约 230–254 nm)下,注射液基质与主峰 tailing 的干扰正好落在这个区间。做出来的「未检出」往往只是「被干扰掩盖」。这种数据在发补阶段一旦被要求提供 LOQ 与加标回收,很难补。
误区三:认为药典各论没写就不用管。各论的特定杂质表是按「结构相关杂质」与「已知降解物」列的,一个由多步反应引入的芳香胺片段不一定被单列。药典没写不等于不用评估——ICH M7 的适用性判断是独立于药典的。
误区四:只做原料药,不做制剂。本品种的杂质趋势恰恰在制剂端更明显(水相 + 溶解氧 + 灭菌热历史)。原料药合格、注射液超标,是完全可能的组合。
八、横向对照:芳香胺不是一个类别,别按结构类推
同样叫「芳香胺杂质」,处理逻辑可以差很远,三个对照。
对乙酰氨基酚的 4-氨基苯酚(CAS 123-30-8)是芳香胺,但它在原料端限 50 ppm、制剂端限 1000 ppm,走的是「工艺带入 + 水解增量」的双轨结构,而不是 M7 的 TTC 路线——因为它有长期的毒理与临床数据支撑,属于「有独立限度」的老杂质。这类杂质的处理方式与利奈唑胺的苯胺片段不能互换:一个按既定限度控制,一个必须先做致突变性评估。
阿莫西林的聚合物的逻辑又不同。β-内酰胺的聚合是「侧链氨基攻击 β-内酰胺羰基」的自聚合,控制手段是控制残留水分与温度、缩短碱性暴露时间,检测靠分子排阻色谱而不是 LC-MS。它与芳香胺唯一的共同点只是「都含氮」,化学与控制手段毫无交集。
真正可以有限类比的,是同一结构族内的其他噁唑烷酮。它们共享 3 位芳基-噁唑烷酮骨架,若也用氟代硝基苯 + 吗啉/哌嗪取代的路线,就会带入同类的芳香胺中间体,控制逻辑可以互相参考。但即便如此,限度也不能类推——每个苯胺的取代基不同,致突变性结论要各自做。这条边界必须写清楚,否则容易变成「凭结构猜限值」,那是审评里最容易被质疑的做法。
顺带对照一下阿奇霉素那条线:它的风险不在芳香胺而在叔胺的亚硝化,两者同属 ICH M7 框架,但一个是「警示结构+Ames」,一个是「亚硝胺专属 AI」。框架相同、算法完全不同,这也是本目录把两类条目分开标注的原因。
九、本目录可提供的对照条目
对照品选型有三个问题要问:苯胺片段是游离碱还是盐酸盐、杂质 4 要单体还是对甲苯磺酸盐、消旋体是否有独立编号。本目录收录利奈唑胺相关条目 108 条,覆盖上述形态与同位素标记物:→ 查看利奈唑胺全部条目
常见问题(FAQ)
3-氟-4-吗啉基苯胺到底是工艺杂质还是降解杂质?
按 TTC 折算出来的 1.25 ppm,是所有剂型都适用吗?
Ames 阴性是不是就可以不按基因毒性杂质控了?
为什么系统适用性必须用消旋体,用 (R)-单体不行?
注射液已经充氮了,为什么加速试验里还会涨?
同一个杂质编号挂着「单体」与「对甲苯磺酸盐」,选哪一个?
这个品种的杂质条目有 108 条,都要买吗?
原料药合格、注射液不合格,这种情况怎么解释?
相关品种与对照品
- 利奈唑胺 / Linezolid(共 108 个杂质/衍生物条目)
- 对乙酰氨基酚 / Acetaminophen(共 49 个杂质/衍生物条目)
- 阿莫西林 / Amoxicillin(共 83 个杂质/衍生物条目)
- 阿奇霉素 / Azithromycin(共 92 个杂质/衍生物条目)
- 盐酸万古霉素 / Vancomycin Hydrochloride(共 21 个杂质/衍生物条目)
参考资料与来源
- ICH,ICH M7(R2)《评估和控制药物中 DNA 反应性(致突变)杂质以限制潜在致癌风险》(含 TTC 1.5 μg/天 与五类分类框架),访问日期 2026-10-24
- ICH,ICH 质量类指南汇总(含 Q3A(R2)/Q3B(R2) 报告阈值 0.05%、鉴定阈值 0.10%、界定阈值 0.15% 框架),访问日期 2026-10-24
- 中国抗生素杂志(上海市食品药品检验研究院),裘亚、张含智、丁颖等:利奈唑胺葡萄糖注射液的质量分析(83 批评价性抽验;建立同时分离 15 个已知杂质的 HPLC 法;LC-MS 检出 3-氟-4-(4-吗啉基)苯胺并在加速试验中观察到含量上升),访问日期 2026-10-24
- 中国药科大学学报,彭诗雁、陈华、尹婕:UPLC-MS/MS 法测定利奈唑胺原料和葡萄糖注射液中的叠氮类遗传毒性杂质(线性 4–12 ng/mL,定量限 0.073 ng/mL,回收率 100.59%–101.47%,供试液 6 天稳定),访问日期 2026-10-24
- 中国专利CN111686072B《利奈唑胺注射液及其制备方法》(配液与灌装充氮、注射用水溶解氧低于 2 ppm,成品中 3-氟-4-(4-吗啉基)苯胺含量明显降低;专利原文仅给公开号,本机网络不可达专利数据库)
- 国家药品监督管理局药品审评中心(CDE),CDE 受理品种信息(利奈唑胺,公开受理记录;数据块口径为受理记录,不等于获批家数),访问日期 2026-10-24
说明:本文为 CATO 佳途技术团队原创整理,其中引用的法规、药典与公开文献内容已在上方标注来源,仅用于技术交流与检索参考,不构成质量标准或法规建议;具体品种的检测方法、限值与申报要求,请以现行法规、药典正文及官方发布为准。
本站产品信息仅供科研检索与选型参考,不作为质量标准依据;技术参数、纯度与结构确证以随货 COA 及我方书面确认为准。本文涉及的产品均为科研用途,不用于人体或动物诊断、治疗。