盐酸莫西沙星的降解杂质谱:一条被甲氧基堵死的通道,两条 HPLC 看不见的通道
盐酸莫西沙星↗的强制降解方案,很多实验室是照着环丙沙星↗、左氧氟沙星↗那套改个名就用了。这在酸、碱、氧化三项上问题不大,在光照这一项上却会得出偏乐观的结论——因为它的 C8 位不是氢也不是卤素,而是甲氧基。更重要的是,莫西沙星↗有两个「化学上确实会生成、但紫外检测器上看不见」的杂质方向,它们不在常规有关物质图谱里,却会在发补时被点名。
提示:文中标红的产品名(带 ↗ 标记)均可点击,点击即可跳转到产品页,查看结构式、CAS 号、纯度与货期。
一、先看清这个分子:三条设计上的取舍,决定了它的降解谱
关键要点
- 盐酸莫西沙星是 1-环丙基-6-氟-8-甲氧基-7-取代-4-氧代喹啉-3-羧酸盐酸盐,游离碱 C21H24FN3O4、分子量约 401.4。
- C8 的甲氧基封住了喹诺酮最主要的光解通道:同类里 8 位卤代的洛美沙星↗光毒性最强,8 位甲氧基的莫西沙星最弱[5]——但「最弱」不等于「不做光稳定性」。
- 7 位不是哌嗪,而是顺式稠合的八氢吡咯并吡啶((4aS,7aS)),两个稠合碳都是手性中心,因此比哌嗪类沙星多出一整套非对映异构体。
- N1 的环丙基在强氧化或强酸条件下可能断下来,生成环丙胺;这个东西没有发色团,HPLC-UV 看不见,必须另建方法[4]。
先看结构。盐酸莫西沙星(本目录母体 CAS 151213-15-9,一水合物 CAS 178974-97-5)的核心是 4-喹诺酮-3-羧酸骨架,六个取代位分别是 N1-环丙基、C6-氟、C7-双环二胺、C8-甲氧基、C2-H 和 C3-羧酸。这套组合是三次取舍的结果:C6-氟保活性,C8-甲氧基压光毒性,C7 双环二胺扩谱。
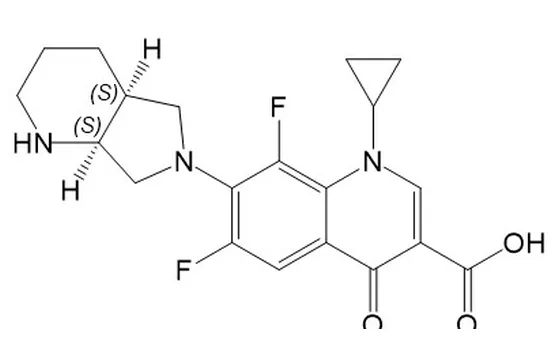
原研剂型覆盖片剂、注射液与滴眼液,其中注射液是 0.4% 水溶液、按 250 mL 静脉滴注使用——「原料药 + 水 + 光照 + 长时间」四个条件在真实世界里同时成立。同类品种里,左氧氟沙星↗输液在日光暴露后已鉴定出明确降解产物[6],这条暴露路径对莫西沙星同样存在。
EP 已有该品种各论[7];中国药典亦收载该品种及其制剂[8]。本目录收录盐酸莫西沙星相关条目 177 条,是同族沙星里条目最厚的一个,这也从侧面说明它的杂质谱在产业里被拆得有多细。
二、三个易损点:羧酸、甲氧基、双环二胺
3-羧酸是第一个。喹诺酮的光解与热解里,3-羧酸脱羧几乎绕不开:失去一分子 CO2(−44 Da),得到保留骨架但活性大幅下降的脱羧物。这类降解物仍有紫外吸收,看得见;麻烦是极性与主峰接近,容易落在主峰前沿,不单独积分质量平衡就算不平。
C8-甲氧基是第二个,也最容易被误读。喹诺酮的光解经典路径依赖 C8 位:C8-H 的品种(如环丙沙星)光照下易发生 8 位羟基化与 6 位脱氟;C8-卤素的品种(洛美沙星)光解量子产率高、光毒性最强;换成甲氧基后这条路被从结构上堵住,莫西沙星因此成为同类里光毒性最低的一个[5]。
但这句话只对了一半。光毒性低说的是细胞层面的光敏损伤,不等于分子本身不光解。甲氧基是给电子基,酸性条件下可被质子化后发生醚键断裂生成 8-羟基物;而 8-羟基物一旦生成,就重新具备了走 8 位光解通道的结构条件。所以「原料药固体 + 光照」这一组远远不够,溶液态、酸性介质、以及「先酸后光」的组合才是它真正该被考验的场景。
双环二胺是第三个,也是它区别于所有哌嗪类沙星的地方。八氢-1H-吡咯并[3,4-b]吡啶是顺式稠合双环,交界处 4a、7a 两个碳都是手性中心,药学上用的是 (4aS,7aS) 构型。环上的氮一旦被氧化成 N-氧化物或环被开环,骨架就不再只有一个构型可能:本目录同时收录了 (4R,7S)-莫西沙星(杂质61,CAS 2489671-12-5)与 (4S,7R)-莫西沙星(杂质62,CAS 1003709-80-5),两条并列本身就是「非对映异构体必须成对建对照品」的产业证据。
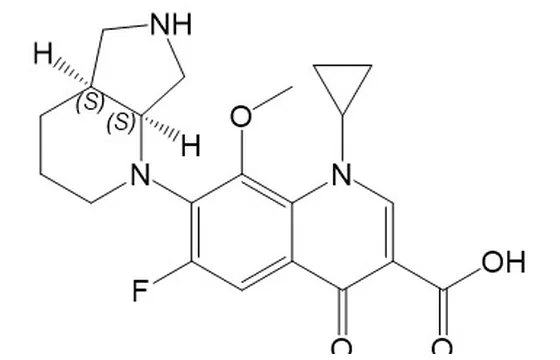
还有一条不常被提起:N1 的环丙基。环丙胺(CPA)是引入环丙基的必然关联物,也可能在氧化或强酸条件下从母体断下来。它既不是 ICP 能解决的,也不是紫外能看见的——见下一节。
三、强制降解怎么排:把四种条件对到三个位点上
强制降解的价值不在「做出降解」,而在每个降解峰都能被问到「从哪个位点来」。四种条件应各有明确目标,而不是笼统的「酸 2 小时、碱 2 小时、氧化 2 小时、光照 10 天」。
| 降解条件 | 要验证的位点 | 预期产物方向 | 方法上的坑 |
|---|---|---|---|
| 酸(0.1–1 mol/L HCl,室温至 60 ℃) | C8 甲氧基醚键、C3 羧酸 | 8-羟基物、脱羧物 | 成盐形态改变导致保留时间漂移,需确认是降解还是形态变化 |
| 碱(0.1–1 mol/L NaOH) | C3 羧酸、双环二胺 | 羧酸盐、开环胺、极性小分子 | 开环产物极性大,C18 柱头不保留,随溶剂前沿流出 |
| 氧化(H2O2 1–30%) | 双环二胺的仲胺氮 | N-氧化物、胺开环 | N-氧化物在反相柱上拖尾严重,加酸改性可改善但会改变选择性 |
| 光照(ICH Q1B 选项 2) | C3 羧酸、残余 8-位光解位点 | 脱羧物、脱氟物 | 只做固体样品会低估;溶液态必须单独做 |
表注:位点归属依据分子结构推导;光照条件按 ICH Q1B 选项 2 的可见光不低于 1.2×10⁶ lux·h、紫外不低于 200 W·h/m2 执行[3]。产物方向属机制推导,须以自测数据确认,不得直接引用为结论。
这里有个操作层面的判断:如果碱降解后的图谱上「几乎没峰」,先别急着写「碱性稳定」。莫西沙星在碱性条件下最可能生成的是开环胺与极性小分子,它们在 C18 上根本不保留,会在死体积附近挤成一团甚至被进样溶剂带走。该做的是补一张 HILIC 或离子对色谱图,或用总有机碳、电导这类总量手段交叉验证。
四、两条 HPLC-UV 看不见的通道
第一条是环丙胺。它只有一个三元环加一个氨基,没有共轭体系,在 200 nm 以上几乎不吸收。哪怕你把检测波长压到 195 nm,溶剂截止波长和基线噪音也会先把你拦下来。文献里给出的解法是离子色谱:Metrosep C4 阳离子交换柱(250 mm × 4.0 mm,5 μm),5 mmol/L 盐酸含 10% 乙腈作流动相,等度、0.9 mL/min、27 ℃,电导检测;LOD 0.10 μg/mL、LOQ 0.37 μg/mL,线性范围 0.37–1.5 μg/mL(r = 0.9971),在莫西沙星原料药中的平均回收率 98.0%[4]。
这个方法有两处值得抄作业。一是同时做了氧化、热、光照、湿度四类胁迫,用来回答「环丙胺是工艺残留还是放久了才长出来的」——这个区分直接决定管工艺还是管包装。二是线性范围只到 1.5 μg/mL,说明它按「限度检查」设计;若要定量到 ppm 级,稀释倍数与前处理必须重验。
第二条是非对映异构体。莫西沙星有两处立体化学:C7 双环的 (4aS,7aS) 顺式稠合,以及分子整体没有额外手性中心。听上去比莫西沙星「手性中心多」的品种少,但因为双环是稠合体系,构型翻转会同时改变两个环的相对关系,产生的是非对映异构体而不是简单的对映体。非对映异构体在常规 C18 柱上不一定共洗脱,但也不能假定一定分得开——尤其当方法用高有机相、短柱、快速梯度时,两个构型的保留时间差会被压到 0.1 min 以内。
本目录里能查到三条相关证据:杂质61((4R,7S))与杂质62((4S,7R))成对存在;杂质25 与杂质139 直接标注为「对映异构体混合物」;杂质19 标注为「混合 E/Z 构型」。标注形态本身就是方法学提示——凡是写作「混合物」的条目,意味着供应商交付的是两个构型的混合物,你拿它做系统适用性时,图谱上本来就该有两个峰,不能按单峰面积折算含量。
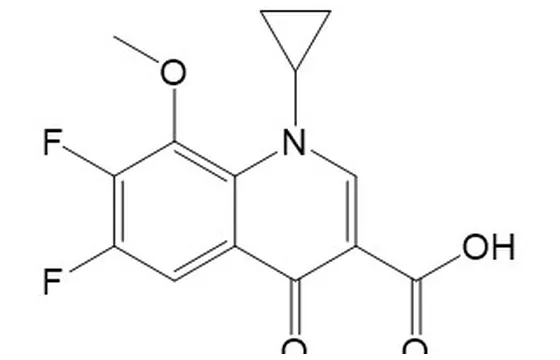
顺带一个细节:本目录把 EP 杂质 A–G 映射到内编号 6、7、8、9、10、17、11——F 对应 17、G 对应 11,字母与编号顺序并不一致;同一 EP 杂质还分别提供游离碱(标「单体」)与盐酸盐,杂质 E 另有氢溴酸盐。只报字母不够,必须确认形态与折算基准。
五、分析方法:三个必须自己算一遍的数
莫西沙星的有关物质方法通常用 C18 柱、磷酸盐或甲酸铵缓冲液-乙腈体系、250–300 nm 检测。这套条件本身没争议,争议在三个「照抄会出事」的参数。先把口径放上来:原料药按 ICH Q3A 的三档阈值判(报告 0.05%,鉴定 0.10% 或 1.0 mg/天取低,界定 0.15% 或 1.0 mg/天取低),制剂按 Q3B(报告 0.1%,鉴定与界定均为 0.2% 或 2 mg/天取低)[1]。
第一个是相对响应因子(RRF)。脱羧物丢了羧基、共轭体系缩短,摩尔吸光系数明显下降,用主成分外标法而不加校正因子会低估;N-氧化物在低波长下吸收增强,反过来会被高估。判断标准很简单:最大吸收与主成分相差超过 20 nm 的已知杂质,就该实测 RRF,不要套 1.0。
第二个是质量平衡。各杂质峰面积之和(RRF 校正后)加主峰残留,应当能解释掉的总量。最容易「对不上」的场景是碱降解——极性产物根本没进柱子,第一反应该是「有没有东西没保留」,而不是「被柱子吸附了」。
第三个是峰纯度。二极管阵列只能证明「没有共洗脱的紫外吸收物」。这就是环丙胺必须单建方法的原因:主峰纯度合格,不代表样品里没有它。
| 杂质类型 | 能否被 HPLC-UV 检出 | 需要的补充手段 | 关注理由 |
|---|---|---|---|
| 脱羧物、8-羟基物、N-氧化物 | 能 | RRF 实测、LC-MS 确认结构 | 降解主产物,直接影响质量平衡 |
| 环丙胺 | 不能 | 离子色谱-电导、或衍生化后 HPLC | 无发色团;工艺与降解双重来源 |
| (4R,7S)/(4S,7R) 非对映异构体 | 部分能,取决于方法选择性 | 手性柱或长柱高理论板数 | 常规方法有共洗脱风险 |
| N-亚硝基物(潜在) | 能,但响应低 | LC-MS/MS 专属方法 | 双环二胺含一个仲胺氮 |
表注:检出能力判断基于分子结构(有无发色团、极性大小),非实测数据。
六、注册申报:三个大概率被追问的点
第一个是亚硝胺风险评估。双环二胺里有一个仲胺氮,属于 ICH M7 要求评估的位点[2]。不能只写「未检出」,要把链条走完:仲胺是否可及(稠合双环的位阻)、工艺有无亚硝酸盐或亚硝化剂引入(含回收溶剂、纯化水、辅料)、成品多批数据。本目录 177 条里没有 N-亚硝基条目——但「没有对照品」从来不等于「没有风险」,奥美沙坦酯↗、雷尼替丁↗都验证过这一点。
第二个是降解物归属。最容易被挑的写法是「检出未知杂质 X,按自身对照法计算低于鉴定限」。审评关心的不是数字,是「这个峰为什么会有」。三个主要降解方向都有商业对照品可得,把已知峰坐实、只剩真正未知的,论证才算闭合。
第三个是光稳定性与包装。分子本身有光解通道、只是被甲氧基削弱,「避光保存」就必须有数据支撑:固体光照、溶液光照、包装遮光性三者要能对上。常见发补不是方法问题,而是口径错位——稳定性做的是双层铝塑包装的片剂,结论却写成原料药对光稳定。
CDE 公开受理记录可以说明这个品种的产业热度:
受理数量越大,审评对杂质谱完整性的要求就越具体——同一套资料模板在十年前能过,现在往往要补降解路径的实测证据[9]。
七、四个常见误区
误区一:把它当成「不用做光稳定性」的品种。光毒性最低是临床结论(细胞光敏损伤低),与分子在光照下的降解速率是两件事。混为一谈的直接后果,是注射液与滴眼液的避光措施缺乏依据。
误区二:只做固体强制降解。它的降解很多是水解与光解耦合,没有水相介质,醚键断裂与脱羧都慢到看不见。溶液态、酸性介质、长时间光照,至少要有一组。
误区三:用环丙沙星的图谱反推它的杂质。两者 C8 不同(H vs OMe)、光解通道不同,C7 也不同(哌嗪 vs 双环二胺)、氧化产物极性差异很大。思路可借鉴,峰位不能照搬。
只有一件事可以类比:含可亚硝化仲胺的沙星,都要按 ICH M7 走一遍评估。盐酸环丙沙星与左氧氟沙星的哌嗪环仲胺、加替沙星的氨基哌嗪,位点相同但可及性不同,结论不能互相套用。反过来,洛美沙星的 C8-氟决定了它的光解风险远高于莫西沙星,把洛美沙星的光照数据当成莫西沙星的保守估计,属于方向错了。
八、对照品怎么配这一套
本目录收录盐酸莫西沙星相关条目 177 条,覆盖 EP 杂质 A–G 的游离碱与盐型、多组立体异构体(含对映异构体混合物条目)、一水合物,以及起始物料 2,4-二氟-3-甲氧基苯甲酸↗(CAS 151096-09-2),可用于工艺溯源到强制降解归属的选型:[→ 查看盐酸莫西沙星全部条目](盐酸莫西沙星条目一览)。
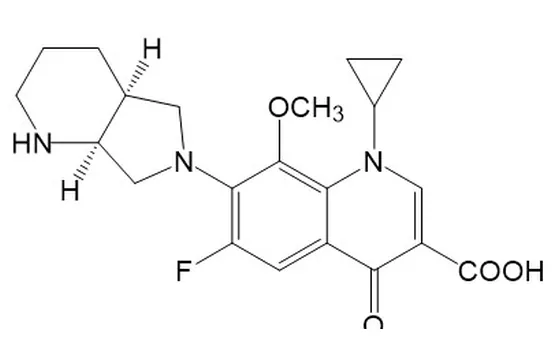
选型建议:EP 杂质存在多形态,同一批实验最好固定用同一形态,并在方法验证报告里写明折算基准。混合构型条目(如杂质19、杂质25)适合做系统适用性——能把「该出几个峰」在方法开发阶段就固定下来,而不是等到 OOS 调查才去问供应商。
常见问题(FAQ)
莫西沙星光毒性最低,是不是就可以不做光稳定性试验?
环丙胺为什么不能和主成分放在同一套 HPLC 方法里测?
杂质61 和杂质62 有什么区别?为什么两个都要买?
本目录里杂质25、杂质139 标注为「对映异构体混合物」,配制时要注意什么?
EP 杂质字母和厂家编号对不上,采购时怎么避免买错?
碱降解图谱上几乎没有新峰,能不能直接判「碱性稳定」?
莫西沙星需要做亚硝胺风险评估吗?
强制降解做到什么程度算够?
相关品种与对照品
- 盐酸莫西沙星 / Moxifloxacin Hydrochloride(共 176 个杂质/衍生物条目)
- 左氧氟沙星 / Levofloxacin(共 66 个杂质/衍生物条目)
- 盐酸环丙沙星 / Ciprofloxacin Hydrochloride(共 43 个杂质/衍生物条目)
- 加替沙星 / Gatifloxacin(共 34 个杂质/衍生物条目)
- 洛美沙星 / Lomefloxacin(共 11 个杂质/衍生物条目)
参考资料与来源
- ICH,ICH Q3A(R2)《新原料药中的杂质》与 Q3B(R2)《新制剂中的降解产物》:报告阈值、鉴定阈值与界定阈值体系,访问日期 2026-10-26
- ICH,ICH M7(R2)《评估和控制药物中 DNA 反应性(致突变)杂质以限制潜在致癌风险》:TTC 1.5 μg/天与警示结构分类框架,访问日期 2026-10-26
- ICH,ICH Q1B《新原料药和制剂的光稳定性试验》:选项 1 与选项 2 的照射条件(可见光 1.2×10⁶ lux·h、紫外 200 W·h/m²),访问日期 2026-10-26
- Scientia Pharmaceutica(2012),Narayana M.B.V., Chandrasekhar K.B., Rao B.M. 等:Simple and sensitive stability-indicating ion chromatography method for the determination of cyclopropylamine in nevirapine and moxifloxacin hydrochloride drug substances(离子色谱法测环丙胺,LOD 0.10 μg/mL、LOQ 0.37 μg/mL),访问日期 2026-10-26
- International Journal of Molecular Sciences(2020),Molecular and Biochemical Basis of Fluoroquinolones-Induced Phototoxicity:8-卤代洛美沙星光毒性最强、8-甲氧基莫西沙星最弱的结构-光毒性关系,访问日期 2026-10-26
- Scientific Reports(2019),The degradation of levofloxacin in infusions exposed to daylight with an identification of a degradation product with HPLC-MS(同类喹诺酮输液在日光暴露下的降解产物鉴定),访问日期 2026-10-26
- 欧洲药品质量管理局(EDQM)欧洲药典(Ph. Eur.)盐酸莫西沙星各论:有关物质项下的 EP 杂质 A–G 命名体系
- 国家药典委员会,《中华人民共和国药典》盐酸莫西沙星及其制剂各论(有关物质与含量测定项),访问日期 2026-10-26
- 国家药品监督管理局药品审评中心(CDE),CDE 信息公开:受理品种信息(统计口径为公开受理记录,不等于获批家数),访问日期 2026-10-26
说明:本文为 CATO 佳途技术团队原创整理,其中引用的法规、药典与公开文献内容已在上方标注来源,仅用于技术交流与检索参考,不构成质量标准或法规建议;具体品种的检测方法、限值与申报要求,请以现行法规、药典正文及官方发布为准。
本站产品信息仅供科研检索与选型参考,不作为质量标准依据;技术参数、纯度与结构确证以随货 COA 及我方书面确认为准。本文涉及的产品均为科研用途,不用于人体或动物诊断、治疗。