磷酸奥司他韦的降解产物里,有它自己的活性代谢物:两条水解轴、一对同分子式异构体,和柠檬酸挖的坑
磷酸奥司他韦↗的强制降解报告通常写得很轻松:酸性、碱性条件下各出几个降解峰,主峰分离良好,五个产物结构已用 LC-MS 与 NMR 确证。事实确实如此,但它掩盖了三件更有价值的事。第一,这五个产物不是随机的五个,而是两条独立水解轴与一次酰基迁移的组合,看懂组合就能预判新出现的峰。第二,最主要的那个酸,结构上就是它的活性代谢物——「降解」在这里不等于「变毒」,而是「前药提前把药放出来了」。第三,商品干混悬剂里还有两个产物根本不来自 API 自身降解,而是 API 的伯氨基和枸橼酸缩合出来的酰胺。
提示:文中标红的产品名(带 ↗ 标记)均可点击,点击即可跳转到产品页,查看结构式、CAS 号、纯度与货期。
一、品种定位:一个乙酯前药,三个手性中心
关键要点
- 奥司他韦↗是乙酯前药,口服后经酯酶水解放出活性代谢物奥司他韦羧酸(Ro 64-0802)[1]。
- 按 ICH Q1A 做酸、碱水解强制降解,共得到五个降解物(Os I 至 Os V),其中两个此前未见报道[2]。
- 其中 Os II 的结构就是活性代谢物本身,说明这条降解通道是把前药水解成有效形式,而不是产生新的毒性物质[1,2]。
- 商品干混悬剂中还检出了两个由 API 伯氨基与枸橼酸缩合而成的酰胺类降解物[3]。
母体结构是一个环己烯骨架:1 位是乙酯,3 位是 1-乙基丙氧基,4 位乙酰氨基,5 位游离氨基,构型为 3R、4R、5S[4]。三个手性中心都在环上,加上一个可水解的乙酯和一个可水解的 N-乙酰基,分子的化学脆弱点其实只有两个,但位置很关键——它们决定了降解谱只有五条路。
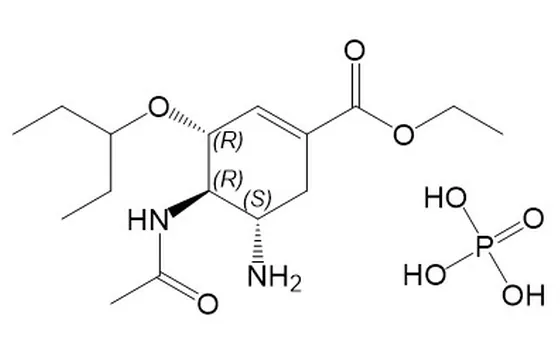
国内上市剂型很全:胶囊、颗粒、干混悬剂、口服溶液都有。剂型越往下走,越要小心一件事——API 的强制降解谱不等于制剂的降解谱。干混悬剂要复溶、要加矫味与 pH 调节辅料,API 在那套环境里遇到的反应,比 0.1 N 盐酸里多得多。
本目录收录磷酸奥司他韦相关条目 128 条(2026-10-31 实抓),编号覆盖 1–324。EP 字母条目在目录里出现 A、C、D、E、F、G、H 七个,没有以 B 命名的条目。
二、五个降解物不是五个,是两条轴加一次迁移
把这五个产物按「乙酯在不在」「N-乙酰基在不在」「酰胺键有没有挪位」三列排开,规律立刻出来:它们正好填满一个 2×2 的水解矩阵,再加一对由酰基迁移产生的位置异构体[2]。
| 产物 | 乙酯 | N-乙酰基 | 与母体的关系 |
|---|---|---|---|
| Os V | 保留 | 脱除 | 只断乙酰键,得到乙酯型二胺 |
| Os IV | 脱除 | 脱除 | 两处都断,得到羧酸型二胺 |
| Os II | 脱除 | 保留 | 只断酯键,结构即活性代谢物 |
| Os I | 脱除 | 迁移至 5 位 | Os II 的位置异构体 |
| Os III | 保留 | 迁移至 5 位 | 母体的位置异构体 |
表注:按文献给出的结构式整理,四个基础组合来自两条水解轴,第五个由 N,N-酰基迁移补上[2]。
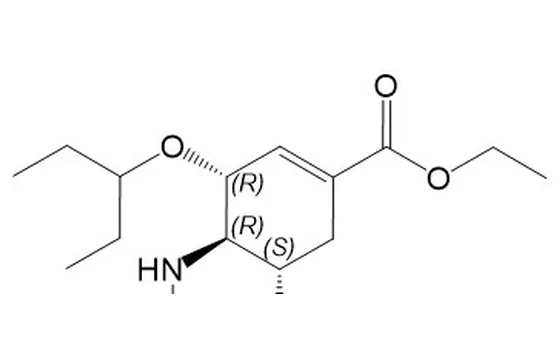
这个排法有两个用处。一是预判:看到一个新峰,先算它的分子量与母体差多少。差 28 是掉乙基(酯断),差 42 是掉乙酰基,差 70 是两个都掉。二是在方法开发时知道哪两对最难分。
最难分的是分子量完全相同的两对:母体与 Os III,Os II 与 Os I。它们在高分辨质谱上质量一致,碎片也可能一致,只能靠色谱分离,不能靠质谱区分。这意味着方法特异性的证据必须是「两对异构体的分离度」,而不是「主峰峰纯」。用二极管阵列做峰纯,同分异构体的紫外光谱几乎重合,峰纯指标会很漂亮地通过——然后你把一个位置异构体当成了主成分。
三、最主要的那个「降解物」,本来就是药
Os II 的结构是 4-乙酰氨基-5-氨基-3-(戊-3-基氧基)环己-1-烯-1-羧酸[2]。把它和奥司他韦羧酸对照着看:同一条环己烯骨架,同一个 1-乙基丙氧基,同一个 4-乙酰氨基、5-氨基,酯变成了酸。这不是「类似」,这是同一个分子[1]。
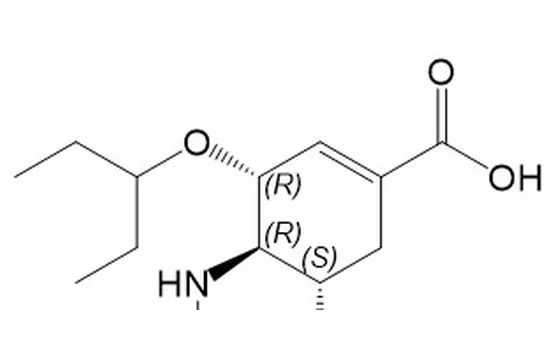
这个事实改变了对「降解」的解读方式。常规思路是:降解物升高等于杂质增加,杂质增加等于风险增加。这个品种不行。Os II 升高意味着前药在体外就把药放出来了,后果是三重的:成品含量按前药计会下降;患者实际摄入的前药减少,而羧酸的口服吸收远不如前药;稳定性末期的效价评估不能只看「有关物质总和」,得单独看这一支。
也正因为它是活性代谢物,把 Os II 的限度压到「普通未知杂质」的水平并不合理,反过来把它当「有效成分」计入含量同样不合理。合理做法是在质量标准里给它单独一条限度,并在稳定性方案里把它和含量、溶出放在一起解读。这类「降解产物即活性成分」的情形在酯类前药里并不罕见,判断口径要按品种单独定,不能套用通用杂质策略。
四、柠檬酸不是惰性的 pH 调节剂
干混悬剂里加枸橼酸或枸橼酸钠调 pH、改善口感,是常规操作。在这个品种上,这个常规操作会出事。
有研究在商品磷酸奥司他韦干混悬剂里检出了两个降解物,结构鉴定为柠檬酸的一个羧基与 API 的氨基缩合形成的酰胺:一个是 3-取代氨基甲酰基-3-羟基戊二酸,另一个是带 2-氧代乙基侧链的羟基琥珀酸衍生物。作者明确了成因是 API 与枸橼酸之间的相互作用,并用协方差分析评估不同处方与工艺对降解速率的影响[3]。
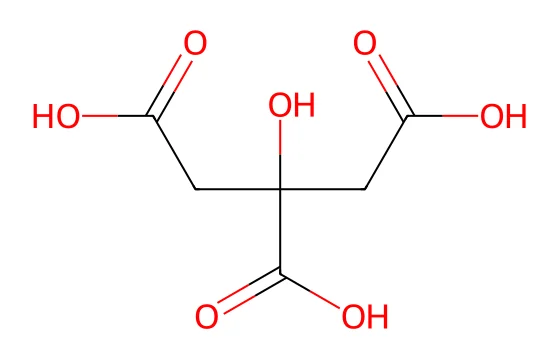
为什么是这个品种吃亏?分子上有两件事同时成立:5 位是游离伯胺,亲核性强;分子没有芳环、没有大位阻,氨基裸露在环外,反应位点不设防。枸橼酸有三个羧基,任一羧基都能和它缩合,所以产物不止一个,而是同系的一组。这类酰胺化在溶液里慢,但在制粒加水、干燥受热、复溶后放置这三个环节都会加速——尤其是复溶,水一加,反应就进入溶液相。
处方上的处置有三条路:换缓冲体系,把枸橼酸换成不具羧基反应性的酸;保留枸橼酸但把它与 API 物理隔离(分层或包衣);或者保留处方、把这两个酰胺定入质量标准并做长期数据。三条都能过,但必须选一条,不能靠「API 强制降解里没出现」来论证不存在——强制降解用的是纯 API 加酸碱,本来就不会出现辅料参与的产物。
五、方法:210 与 215 nm,因为分子里没有生色团
已发表的两个稳定性指示方法都把检测波长压在 210 与 215 nm,不是随意选的。这个分子没有芳环,唯一的共轭是环己烯与酯羰基组成的 α,β-不饱和酸酯,吸收落在末端吸收区。低波长意味着两件事:响应强、基线脏。
| 参数 | 方法一[5] | 方法二[6] |
|---|---|---|
| 色谱柱 | Nucleosil ODS | Kromasil C18,5 μm,250 × 4.6 mm |
| 流动相 | 磷酸盐缓冲液 pH 7 ∶ 乙腈 ∶ 甲醇 = 50 ∶ 25 ∶ 25 | 乙腈-三乙胺梯度 |
| 流速 / 波长 | 未特别给出 / 210 nm | 1.0 mL/min / 215 nm |
| 线性范围 | 1–250 μg/mL | 70–130 μg/mL(r² = 0.999) |
两个方法的定位完全不同:方法一是降解动力学研究用的宽范围方法,方法二是放行用的窄范围方法。宽范围方法要能覆盖 1 μg/mL 的降解物,窄范围方法只要覆盖含量测定,两者不能互相替代。做稳定性指示方法时如果一个方法两头都要,往往两头都不够。
低波长下的实操要点只有一条:流动相与溶剂的本底要压到最低。乙腈在 210 nm 以下吸收明显,甲醇更低但黏度高;磷酸盐缓冲液在低波长下比三氟乙酸干净。方法二改用三乙胺,是为了改善碱性化合物的峰形,代价是基线漂移更大——这也是它只做窄范围的原因之一[6]。
六、稳定性方案:把「复溶后」当成一条独立时间轴
干混悬剂和口服溶液有一个共同点:患者手里的产品,从加水那一刻起就是另一个样品。法规上这件事不新鲜,实操上却常被简化成「复溶后放置 X 天,含量与有关物质符合规定」。这句结论没有信息量,因为它没有回答降解速率在溶液相里快多少。
正确的做法是把复溶后的样品当作一条独立时间轴来做:同一批产品,复溶后按 0、若干中间点、使用期末取样,同时测含量、有关物质与 pH。已有研究专门为复溶后稳定性建立了离子对反相色谱方法[7],这类方法的价值在于能同时覆盖极性差异很大的几个产物——羧酸型产物在常规反相柱上保留很弱,不加离子对试剂会挤在死体积附近。
温度条件按 ICH Q1A 的框架设计[8],但复溶后的样品不必照搬长期条件:它实际经历的是室温几天,不是两年。这里的判断标准应该是「使用期内降解量不超过可接受水平」,而不是「与长期条件同口径」。把两件事混在一起,会得到一个既昂贵又没有结论的方案。
七、申报与发补:字母、编号与那条失踪的 B
这个品种国内申报极其密集,胶囊、颗粒、干混悬剂、口服溶液都在报。下面这块按 CDE 信息公开口径抓取,只代表受理与申报单位,不等于获批:
第一题,EP 字母与目录编号不同步。本目录里 EP 杂质 A 对应编号 1,C 对应 3,D 对应 4,E 对应 5,F 对应 6,G 对应 7,而 H 对应的是编号 26。拿对照品时按字母下单一律要回查 CAS,因为字母到编号的映射不是等差的。
第二题,同分子式异构体要给分离度证据。母体与 Os III、Os II 与 Os I 这两对,分子量相同、紫外光谱几乎重合。资料里若只有「主峰峰纯 0.9999」,不能证明方法特异;要给出两对异构体在系统适用性里的分离度实测值。
第三题,辅料参与的降解物不能漏。枸橼酸酰胺这两个产物只在含枸橼酸的处方里出现,做 API 强制降解永远看不到[3]。干混悬剂申报时如果没有这两个峰的位置与限度,稳定性数据一旦出现未知峰,就会被要求重新做方法。
限度框架仍是 ICH Q3B 那一套:报告 0.05%、鉴定 0.10%、界定 0.15%[9]。奥司他韦日剂量 75 mg,1.0 mg/日的绝对量阈值折算约 1.3%,仍高于 0.15%,所以三档依旧由百分比主导。
八、五个容易写错的判断
一,把 Os II 当毒性降解物去压。它是活性代谢物[1,2],限度该按「效价与暴露」定,不是按未知杂质定。
二,用 210 nm 却不控溶剂本底。末端吸收区里,溶剂与缓冲盐的差异能把基线抬高一个量级,低含量杂质全被埋掉。
三,指望质谱区分同分异构体。母体与 Os III 质量一致,需要色谱分离度加 NMR 或对照品定位。
四,只做 API 强制降解就宣布辅料相容。枸橼酸酰胺这条通道只在处方里出现[3],必须做 API 与各辅料的二元混合物试验。
五,复溶后使用期按 API 数据外推。溶液相里酯水解是另一套速率,必须实测定点。
九、对照品怎么配,哪些前药不能类比
本目录收录磷酸奥司他韦条目 128 条,覆盖母体、游离碱、盐酸盐、枸橼酸盐、多个 EP 字母条目与氘代内标,够把两条水解轴上的每个节点都配齐:→ 查看磷酸奥司他韦全部条目
横向看,最容易类比错的是另外两个抗流感药。扎那米韦 与 帕拉米韦 都不是酯前药,分子上没有可水解的乙酯,降解谱的重心完全不同,把奥司他韦的「酯水解轴」套过去会得出错误结论;玛巴洛沙韦 走的是另一条前药路径,同样不能平移。真正可比的是酯类前药这一族,比如 头孢呋辛酯——它的酯水解产物同样是活性母体,同样要在稳定性里把「降解」与「活化」分开算;再如 富马酸丙酚替诺福韦,酯键设计得更抗水解,正是为了避开这条通道。
一句话总结这个品种的特殊性:它的降解谱不是「杂质谱」,更像是「代谢谱」的体外版本。用杂质思维去管,阈值会定错;用代谢思维去管,才能解释为什么体外放一周的样品,效价会掉得比杂质涨得快。
常见问题(FAQ)
磷酸奥司他韦强制降解到底出几个产物?
为什么说 Os II 不是普通杂质?
干混悬剂里那两个柠檬酸相关的峰是什么?
为什么检测波长只能用 210 或 215 nm?
同分子式的两对异构体,怎么证明方法分得开?
复溶后的稳定性,能不能用长期试验数据外推?
EP 字母条目怎么对应到目录编号?
这个品种的杂质限度该用百分比还是绝对量?
相关品种与对照品
- 磷酸奥司他韦 / Oseltamivir Phosphate(共 129 个杂质/衍生物条目)
- 扎那米韦 / Zanamivir(共 12 个杂质/衍生物条目)
- 帕拉米韦 / Peramivir(共 57 个杂质/衍生物条目)
- 头孢呋辛酯 / Cefuroxime Axetil(共 6 个杂质/衍生物条目)
- 富马酸丙酚替诺福韦 / Tenofovir Alafenamide Fumarate(共 41 个杂质/衍生物条目)
参考资料与来源
- Clinical Pharmacokinetics(1999,PMID 10628898),Clinical pharmacokinetics of the prodrug oseltamivir and its active metabolite Ro 64-0802(前药与活性代谢物的药代关系),访问日期 2026-10-31
- Journal of Pharmaceutical and Biomedical Analysis(2012,PMID 22300906),ICH guidance in practice: degradation behaviour of oseltamivir phosphate under stress conditions(酸、碱水解共得 Os I–Os V 五个降解物,Os IV 与 Os V 为新报道;Os I 与 Os III 为 N,N-酰基自 4-位向 5-位迁移的位置异构体),访问日期 2026-10-31
- Journal of Mass Spectrometry(2022,PMID 36517208),Characterization of two excipient interaction degradation products in oseltamivir phosphate powder for oral suspension by MS and NMR(商品干混悬剂中两个 API 与枸橼酸缩合形成的酰胺类降解物,并提示含氨基 API 与枸橼酸类 pH 调节剂的不相容风险),访问日期 2026-10-31
- Drug Metabolism and Disposition(2009,PMID 19029202),Limited brain distribution of 3R,4R,5S-4-acetamido-5-amino-3-(1-ethylpropoxy)-1-cyclohexene-1-carboxylate phosphate(给出母体的绝对构型与完整化学名),访问日期 2026-10-31
- Analytical Chemistry Insights(2014,PMC4051789),Kinetic Study of the Alkaline Degradation of Oseltamivir Phosphate and Valacyclovir Hydrochloride using Validated Stability Indicating HPLC(Nucleosil ODS 柱、磷酸盐 pH 7 与乙腈甲醇 50:25:25、210 nm、1–250 μg/mL;碱降解为一级反应),访问日期 2026-10-31
- Chemical and Pharmaceutical Bulletin(2008,PMID 18379083),Stability indicating RP-HPLC method development and validation for oseltamivir API(Kromasil C18 250 × 4.6 mm、乙腈-三乙胺梯度、1.0 mL/min、215 nm、70–130 μg/mL、r² = 0.999),访问日期 2026-10-31
- Journal of Advanced Pharmaceutical Technology & Research(2022,PMC9355061),Innovated formulation of oseltamivir powder for suspension with stability study after reconstitution using a developed ion-pair reversed phase method(复溶后稳定性与离子对反相色谱方法),访问日期 2026-10-31
- ICH,ICH Q1A(R2)《新原料药和制剂的稳定性试验》:强制降解与加速、长期条件的框架,访问日期 2026-10-31
- ICH,ICH Q3B(R2)《新制剂中的杂质》:报告阈值 0.05%、鉴定阈值 0.10%、界定阈值 0.15%(或 1.0 mg/日,取低者),访问日期 2026-10-31
说明:本文为 CATO 佳途技术团队原创整理,其中引用的法规、药典与公开文献内容已在上方标注来源,仅用于技术交流与检索参考,不构成质量标准或法规建议;具体品种的检测方法、限值与申报要求,请以现行法规、药典正文及官方发布为准。
本站产品信息仅供科研检索与选型参考,不作为质量标准依据;技术参数、纯度与结构确证以随货 COA 及我方书面确认为准。本文涉及的产品均为科研用途,不用于人体或动物诊断、治疗。