盐酸雷尼替丁的 NDMA:为什么它不在杂质谱里,却让整个品种退市
盐酸雷尼替丁↗(CAS 66357-59-3)曾是全球处方量最大的 H2 受体拮抗剂之一。2020 年 4 月,FDA 要求所有雷尼替丁↗产品撤市,理由是它在储存过程中会生成 N-亚硝基二甲胺(NDMA)。有意思的是,把本目录收录的 33 条盐酸雷尼替丁条目逐条看完——包括 9 个 EP 字母杂质——找不到任何一条是 NDMA。这不是数据缺失。这个品种的亚硝胺问题,从化学上就不可能出现在杂质谱里,而绝大多数「按杂质谱做亚硝胺评估」的做法,恰恰是从这里开始走偏的。
提示:文中标红的产品名(带 ↗ 标记)均可点击,点击即可跳转到产品页,查看结构式、CAS 号、纯度与货期。
一、33 条目录条目里,找不到一条 NDMA
关键要点
- 沙坦类的亚硝胺是整个分子被亚硝化(NDSRI),保留母体骨架;雷尼替丁不是:NDMA 是二甲氨基侧链裂解后释放的小分子,分子量 74.08,不含母体骨架,化学上无法作为「雷尼替丁的杂质」画出来[1]。
- 雷尼替丁把二甲氨基挂在一个 Mannich 碱位置上(呋喃环 5 位 CH2—N(CH3)2),这个 C—N 键在湿热下会断,释放二甲胺;二甲胺再被亚硝化就是 NDMA[2]。
- 300 mg/天 的日剂量下,NDMA 的 96 ng/天 折算成 0.32 ppm,比 Q3A 的 0.10% 低三个数量级以上——用百分比口径讨论这件事没有意义[1,7]。
- 辅料中的亚硝酸盐不是静态物料属性:环境 NOx 会在储存与生产过程中继续生成亚硝酸盐,「进厂检验合格」不等于「成品安全」[4]。
先看事实。本目录收录盐酸雷尼替丁 33 条(含原料药本体),其中编号杂质 28 个,编号覆盖 1–41,缺 7、11、13、14、20、24、25 与 35–40。带 EP 字母标记的有 9 个:A、B、C、D、E、F、H、I、J(G 未收录),其中 B 另有半富马酸盐形态,所以字母条目共 10 条。
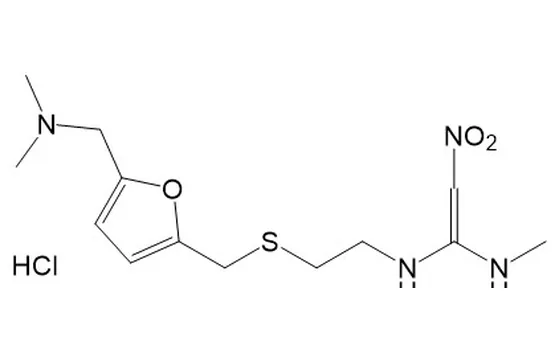
把这 9 个字母杂质的分子式排一遍,会看到一条清晰的分界:EP 杂质 A 是 C22H35N5O4S2,二聚体量级;EP 杂质 F 是 C8H13NO2,恰好保留了呋喃环加二甲氨基甲基这一半;EP 杂质 H 最小,只有 C3H6N2O3。整份清单里分子量最低的条目也在 118 上下。
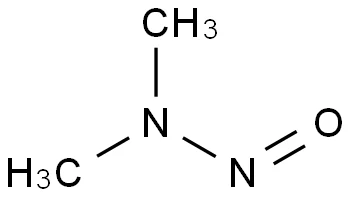
而 NDMA 是 C2H6N2O,分子量 74.08。33 条里没有这个分子式,也不可能有。EP 杂质体系描述的是「与主成分结构相关的物质」:同一个骨架、某个基团被氧化、水解、二聚或替换。NDMA 与雷尼替丁没有共同骨架,它在化学上不是「雷尼替丁的杂质」,而是「雷尼替丁碎掉之后,碎片再反应出来的东西」。
这个区分不是文字游戏,它决定了三件事:能不能做对照品、方法怎么建、控制点放在哪里。把 NDMA 当成一个待归属的杂质峰去找,从一开始就问错了题。
顺带说明另一类容易被混进来的「异构体」:硝基烯二胺片段上的双键存在 E/Z 构型,本目录里就有「杂质 34(混合 E/Z 构型)」这样一条。这类异构体属于结构相关物质,可以单独买对照品、单独设限,与 NDMA 那种「裂解碎片」完全不是一回事。做方法开发时如果只盯着主峰前后的未知峰,容易把 E/Z 异构体当成降解产物,把归属做反。
二、两类「亚硝胺」,化学路径完全不同
行业里说「亚硝胺杂质」时,其实混着两种化学。它们在限度口径上可以共用一个 AI,但在结构、对照品、控制手段上没有一处相同。
| 维度 | A 类:分子内 N-亚硝化(NDSRI) | B 类:片段释放后再亚硝化(如 NDMA) |
|---|---|---|
| 底物 | 母体骨架上可被亚硝化的氮(仲胺、部分叔胺) | 裂解出来的小分子胺(如二甲胺),或叔胺经亚硝化脱烷基 |
| 产物与母体的关系 | 保留完整骨架,分子量 +29(+NO−H) | 不含母体骨架,NDMA 分子量 74.08 |
| 能否作为杂质条目 | 能,可画结构、可合成对照品、可单独设峰 | 不能,只能作为独立小分子单列方法与限度 |
| 控制点 | 工艺(避开亚硝化试剂)+成品检验 | 辅料亚硝酸盐、包装、储存条件、处方 pH |
| 限度口径 | ng/天(AI),按日剂量折算 | ng/天(AI),按日剂量折算 |
| 典型检出手段 | LC-MS/MS | HS-GC-MS/MS 或 LC-MS/MS,依基质选择 |
表注:分类依据为 ICH M7(R2) 对致突变杂质与亚硝胺的框架,以及两类结构在化学上的差别;AI 与具体数值须以官方清单为准[1]。
这个区分能解释一个很常见的困惑:为什么沙坦类出事时,企业能买到「N-亚硝基缬沙坦」对照品,并在色谱图上把它指出来;而雷尼替丁出事时,谁也拿不出「N-亚硝基雷尼替丁」这种东西——它不存在。你只能买 NDMA 本身(CAS 62-75-9),当一个小分子对照品用。
更麻烦的是控制逻辑。A 类的经验是「找峰、定限、检验」;B 类的现实是「找峰找不到,检验只是快照」。把 A 类的做法套到 B 类上,最典型的结果是成品放行合格、货架期末超标,而中间没有任何一个环节报错。
三、雷尼替丁的化学:二甲氨基挂在一个会断的位置上
回到结构。雷尼替丁以呋喃环为核心:5 位是 CH2—N(CH3)2,2 位经 CH2—S—CH2CH2 连到 N—C(=CHNO2)—NH—CH3 的硝基烯二胺侧链。分子式 C13H22N4O3S。
关键在 5 位那个二甲氨基甲基。它是典型的 Mannich 碱——由醛、二甲胺与呋喃环上的活泼氢缩合而成。这类 C—N 键天生是可逆的:在湿热条件下发生 retro-Mannich 裂解,释放出二甲胺与甲醛,剩下呋喃甲醇衍生物继续往下走。EP 杂质 F(C8H13NO2)之所以存在,正是因为这条裂解路径在工艺与储存中一直在发生。
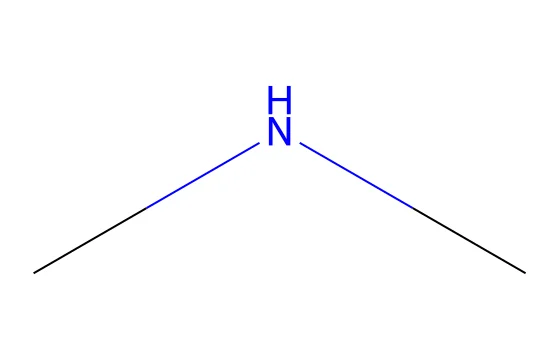
释放出来的二甲胺((CH3)2NH)是仲胺,遇亚硝酸直接生成 NDMA。而雷尼替丁上的二甲氨基本身是叔胺,也能经亚硝化脱烷基给出 NDMA。两条路径都通,都不需要强酸——pH 3–6 的微酸性窗口足够,而胃内 pH 1–2 正好在这个范围附近[2]。
这推出一个很实用的判断:本品的 NDMA 生成量主要与「储存时间 × 温度 × 水分 × 亚硝酸盐」相关,而与「合成批次」相关性弱。同一工艺、不同批号、不同库龄的样品,NDMA 结果能差出一个数量级,原因通常不在工艺,而在样品经历了什么。
四、辅料里的亚硝酸盐:一个「不稳定」的物料属性
如果 NDMA 只能来自二甲胺加亚硝酸盐,那么亚硝酸盐从哪里来就成了核心问题。常见来源包括微晶纤维素、乳糖、预胶化淀粉、硬脂酸镁、包衣粉与滑石粉,以及工艺用水与环境空气中的氮氧化物。
近两年的研究把这件事讲得更清楚:药品中的 NDMA 可以由原料药自身降解与辅料中痕量亚硝酸盐共同贡献,两条来源必须分开定量,否则措施会打偏[3]。另一项工作直接指出,辅料的亚硝酸盐水平不是一个静态的物料属性——环境中的 NOx 会在储存与生产过程中继续生成亚硝酸盐[4]。这意味着「进厂检验合格」并不等于「投料时合格」,更不等于「成品放行时合格」。
由此可以给出一条判断顺序,比盲试有效得多:先做「原料药单独」的加速试验,确认在没有辅料的条件下是否生成 NDMA。如果生成,问题在原料药本身与其储存,换辅料没有意义,必须改纯化、成盐或包装;如果只有加了辅料才出现,才轮到处方端——换低亚硝酸盐等级的辅料、加抗氧剂、改包装阻隔。
顺带说清一个常被过度期待的手段:抗坏血酸这类亚硝酸盐清除剂确实能降低生成速率,但它的效果受处方 pH、金属离子与包材透氧率影响,而且只作用于「已经释放出来」的亚硝酸盐。它降低速率,不替代工艺端把二甲胺清干净。
五、监管时间线:从缬沙坦到雷尼替丁退市
这个品种的处置方式之所以是「退市」而不是「设限」,与当时对 B 类亚硝胺的认知有关:既没有可靠的低限度检验方法铺开,也无法证明储存期内的生成可以被处方完全抑制。把时间线摆出来,能看清每一步的判断依据。
| 时间 | 事件 | 对行业的影响 |
|---|---|---|
| 2018 年 7 月 | EMA 在缬沙坦原料药中确认 NDMA 与 NDEA,欧盟启动大规模召回 | 沙坦类 NDSRI 成为全球议题,A 类亚硝胺进入常规评估 |
| 2019 年 9 月 | FDA 公布在雷尼替丁中检出 NDMA | B 类(小分子片段型)亚硝胺第一次成为制剂层面的问题 |
| 2019 年 9 月 | EMA 启动对雷尼替丁的审查,多国先行暂停销售 | 欧盟市场先行动,企业开始自查辅料亚硝酸盐 |
| 2020 年 4 月 | FDA 要求所有雷尼替丁产品立即撤市 | 一个上市四十余年的老品种退出美国市场 |
| 2020 年 4 月 | EMA 建议在欧盟暂停雷尼替丁制剂 | 欧盟跟进,全球供应链重组 |
| 2021 年 | 围绕「体内是否生成 NDMA」的争论公开化 | 把「体外检出」与「体内暴露」两件事分开讨论[5] |
表注:时间线依据监管机构公开公告整理;具体日期以官方原文为准。本表只陈述已公开的事件,不构成对任何品种现状的判断[6]。
这张表里最值得停一下的是最后一行。体外试验里检出的量、体内胃酸环境中可能生成的量、以及实际暴露量,是三个不同的数字。2021 年围绕雷尼替丁的公开争论,核心正是这三者能否互相推导[5]。对研发人员的实际意义是:做风险评估时,要把「生成潜力」与「暴露量」分开写,不能用一个体外数据直接下结论。
六、限度怎么算:300 mg/天 只给到 0.32 ppm
亚硝胺的限度不能用百分比讨论,只能从可接受摄入量倒推。公式很简单:限度(ppm)= AI(µg/天)÷ 日剂量(g/天)。
以 NDMA 为例,公开的 AI 是 96 ng/天,即 0.096 µg/天。雷尼替丁的日剂量按 300 mg(0.3 g)计,得到 0.32 µg/g,也就是 0.32 ppm、320 ppb、0.000032%。换成 ICH M7 的通用 TTC 1.5 µg/天,同一日剂量下是 5 ppm。两者相差 15.6 倍,因为 NDMA 有专属的 AI,比通用 TTC 严。
| 口径 | 数值 | 折到 300 mg/天 | 说明 |
|---|---|---|---|
| NDMA 专属 AI | 96 ng/天 | 0.32 ppm(320 ppb) | 亚硝胺按结构定 AI,NDMA 属于已公布数值的一类[1] |
| ICH M7 通用 TTC | 1.5 µg/天 | 5 ppm | 未定专属 AI 的致突变杂质用这一档 |
| ICH Q3A 鉴定限 | 0.10% | 1000 ppm | 一般有机杂质的口径,与亚硝胺差三个数量级以上 |
| ICH Q3A 界定限 | 0.15% | 1500 ppm | 同上 |
表注:折算为算术换算(AI ÷ 日剂量),用于说明口径差异,不代表任何品种的实际放行限度;亚硝胺的 AI 须以官方清单为准[1,7]。
0.32 ppm 这个数字说明两件事。第一,用有关物质方法顺带测 NDMA 是不可能的——那类方法的定量限通常停在 100 ppm 量级,差了三百倍。第二,成品检验在这件事上只是快照:撤市的直接理由不是「某一批超标」,而是「随储存时间上升」这一趋势,批次放行时合格、货架期末不合格,中间没有任何一个检验点会报警。
所以控制策略必须是「趋势 + 闸门」,而不是「单点 + 限度」。这一点与 A 类亚硝胺(NDSRI)的处置逻辑有本质区别:A 类可以在成品端靠一个灵敏方法兜住,B 类兜不住。
国内现行标准的具体限值口径以《中国药典》正文与通则为准,本文的折算只用来说明量级,不替代标准原文[9]。
七、三道闸门:工艺、辅料、包装
第一道在工艺端。如果路线里用到二甲胺或亚硝酸盐,要尽量在靠后的步骤之前把它们清掉。这里有个容易忽略的细节:二甲胺沸点只有 7 °C 左右,看起来很「容易挥发」,但它在水相里与质子结合成盐,反而容易被水相带走、残留在结晶母液与湿品中。所以清除能力要专门验证,不能靠「它挥发得快」这种直觉。
第二道在辅料端。亚硝酸盐限度按批控制,并且要盯供应商变更——同一牌号换一个产地,亚硝酸盐水平可能差几倍,而 COA 上往往不体现这一项。这一点与前面提到的「亚硝酸盐不是静态属性」相互印证:即使同一供应商,储存条件不同,结果也会漂[4]。
第三道在包装与储存端。阻隔性(水汽与 NOx)、货架期设定、运输温度,都要用实测数据支撑。铝塑与双铝的差别,在这种 ppb 级的指标上往往能测出来。
检验的位置要说清楚:成品 NDMA 检测是用来验证三道闸门有效的,不是用来替代闸门的。把它当成唯一防线,等于承认「不合格就报废」,而这在商业上不可行。
方法端还有两个细节容易翻车。一是取样:NDMA 挥发性强,研磨、过筛、称量过程中就会损失,样品前处理必须在低温、密闭条件下完成,否则结果系统性偏低。二是基质效应:片剂辅料多,共提取物会抑制离子化,必须用同位素内标(NDMA-d6)校正,只做空白加标回收不够。这两点做不到,所谓「未检出」的结论就不可靠。
下面这组数据来自 CDE 公开受理记录,可用于判断该品种在国内的申报存量与竞争格局[8]。
八、五个常见误区
- 「NDMA 是原料药杂质,应该由 API 供应商负责」。NDMA 在制剂储存中继续生成,API 放行合格不代表制剂合格;反过来,制剂超标也不能直接推定 API 有问题。责任划分要靠「原料药单独加速」这组数据。
- 「换个盐型就能解决」。盐型换不掉二甲氨基。呋喃环 5 位的 Mannich 碱才是裂解位点,它与成盐的盐酸根没有关系。
- 「只有含仲胺的药才有 NDMA 风险」。叔胺经亚硝化脱烷基同样给出 NDMA,雷尼替丁上的二甲氨基就是叔胺;裂解后释放的二甲胺再补上仲胺这条路径。两条都通。
- 「体外检出就等于体内一定生成」。2021 年的公开争论说明这一步需要独立的体内证据,不能跳过[5]。写风险评估时把「生成潜力」与「暴露量」分开表述。
- 「加抗坏血酸就一劳永逸」。清除剂只降低速率,且受 pH、金属离子、包材透氧率影响。它能争取时间,不能替代工艺端清除二甲胺。
本目录收录盐酸雷尼替丁 33 条,覆盖 EP 杂质 A–F 与 H–J 共 9 个字母条目(含半富马酸盐形态)以及氘代内标,可用于强制降解的峰归属与 EP 体系对照;NDMA 作为独立小分子另列(CAS 62-75-9),适合用于方法开发与加标回收:→ 查看盐酸雷尼替丁全部条目
常见问题(FAQ)
为什么 EP 杂质列表里没有 NDMA?
雷尼替丁的 NDMA 限度到底是多少?
测 NDMA 用 GC 还是 LC?
原料药合格、制剂超标,责任在谁?
二甲双胍的 NDMA 和雷尼替丁是一回事吗?
亚硝胺风险评估要不要覆盖包装材料?
强制降解试验能预测货架期的 NDMA 吗?
雷尼替丁现在还能不能用?
相关品种与对照品
- 盐酸雷尼替丁 / Ranitidine Hydrochloride(共 33 个杂质/衍生物条目)
- 西咪替丁 / Cimetidine(共 30 个杂质/衍生物条目)
- 法莫替丁 / Famotidine(共 43 个杂质/衍生物条目)
- 尼扎替丁 / Nizatidine(共 14 个杂质/衍生物条目)
- 缬沙坦 / Valsartan(共 71 个杂质/衍生物条目)
- 盐酸二甲双胍 / Metformin Hydrochloride(共 83 个杂质/衍生物条目)
参考资料与来源
- ICH,ICH M7(R2)《评估和控制药物中 DNA 反应性(致突变)杂质以限制潜在致癌风险》,访问日期 2026-10-20
- Journal of Pharmaceutical Sciences,Golob N., Peterlin S., Grahek R.《NDMA Formation Due to Active Ingredient Degradation and Nitrite Traces in Drug Product》,2023 年第 112 卷第 1277–1286 页,访问日期 2026-10-20
- FDAFDA 关于雷尼替丁中 NDMA 检测结果与撤市要求的公开声明及检测方法文件(本机网络无法直连 FDA 站点,故只列机构与文件名称,不给链接)
- Journal of Pharmaceutical Sciences,Grahek R., Peterlin S., Malovrh M.《Excipient nitrite levels are not static material attributes: Nitrite generation from environmental NOx and implications for drug product manufacturing》,2026 年第 115 卷 104482,访问日期 2026-10-20
- JAMAWhite C., Hernandez A.《Ranitidine and Risk of N-Nitrosodimethylamine (NDMA) Formation》,2021 年第 326 卷第 225 页(DOI 10.1001/jama.2021.10043;出版商站点拒绝自动访问,故仅给 DOI 文本)
- 欧洲药品管理局(EMA),亚硝胺杂质:问答文件与含亚硝胺药品的审查信息,访问日期 2026-10-20
- ICH,ICH Q3A(R2)《新原料药中的杂质》与 Q3B(R2)《新制剂中的降解产物》,访问日期 2026-10-20
- 国家药品监督管理局药品审评中心(CDE),化学药物杂质研究技术指导原则与受理品种信息公开,访问日期 2026-10-20
- 中国药典委员会,《中国药典》盐酸雷尼替丁原料药与制剂正文、相关通则,访问日期 2026-10-20
说明:本文为 CATO 佳途技术团队原创整理,其中引用的法规、药典与公开文献内容已在上方标注来源,仅用于技术交流与检索参考,不构成质量标准或法规建议;具体品种的检测方法、限值与申报要求,请以现行法规、药典正文及官方发布为准。
本站产品信息仅供科研检索与选型参考,不作为质量标准依据;技术参数、纯度与结构确证以随货 COA 及我方书面确认为准。本文涉及的产品均为科研用途,不用于人体或动物诊断、治疗。