替格瑞洛的杂质限度:同一张标准里,0.15% 和 8 ppm 是怎么共存的
替格瑞洛↗(CAS 274693-27-5)的日剂量是 180 mg(90 mg 每日两次),分子上有六个手性中心、一个丙硫基、一个三唑并嘧啶环。这三个特征决定了它的杂质限度不可能用一把尺子量:一般有机杂质按百分比,立体异构体要单独设限,致突变杂质折算下来只有 ppm 级。0.15% 与 8 ppm 相差约 180 倍,而这个倍数恰好来自日剂量——不是巧合。
提示:文中标红的产品名(带 ↗ 标记)均可点击,点击即可跳转到产品页,查看结构式、CAS 号、纯度与货期。
一、品种定位:六个手性中心与 180 mg 的日剂量
关键要点
- 180 mg/天 的日剂量让百分比阈值成为主导:0.10% 只对应 0.18 mg/天,远低于 1.0 mg/天 的封顶值,所以鉴定限与界定限按 0.10%/0.15% 执行,而不是被 mg/天 压低。[1]
- 六个手性中心(环戊烷 4 个、环丙胺 2 个)在理论上对应 26=64 种立体异构体;实际要控的只是工艺与降解可能生成的那几个,必须逐个论证「为什么是这几个」。
- 强制降解可鉴定出 9 个降解产物,通道是氧化/自氧化、S-脱烷基、N-脱烷基[5];工艺侧另有 4 个新杂质,实验室批次中含量 0.08–0.22%[6]。
- 致突变杂质不能按百分比控:以 TTC 1.5 μg/天 折算,180 mg/天 对应约 8 ppm(0.0008%),与 0.15% 相差约 180 倍。[2]
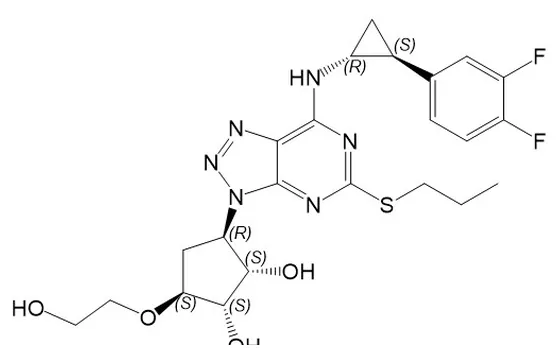
先把分子拆开。替格瑞洛是环戊烷骨架,上面挂三样东西:一个 2-羟乙氧基、一个三唑并嘧啶(5 位带丙硫基、7 位带环丙胺基)、以及两个游离羟基。
- 环戊烷 4 个手性中心:C1、C2 上的羟基、C3 上的三唑并嘧啶、C5 上的羟乙氧基;
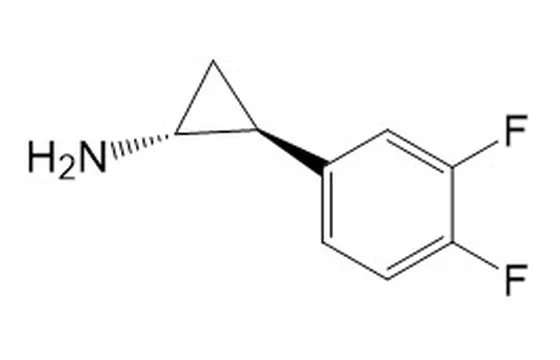
- 环丙胺 2 个手性中心:C1 带 3,4-二氟苯基、C2 带氨基;
- 丙硫基:硫醚容易被氧化成亚砜,这是降解谱里最稳定出现的一类;
- 三唑并嘧啶 7 位:环丙胺基通过 C–N 键连接,N-脱烷基就发生在这里。
这四处结构对应四类杂质:立体异构体、硫氧化物、脱烷基物、以及路线带进来的嘧啶类中间体。限度的差异,本质上是这四类杂质的危害性差异。
二、同一张标准里的三种尺度
把「杂质限度」当成一个数字是常见的误解。在替格瑞洛这种品种上,至少有三套尺度同时在用,依据完全不同。
| 杂质类别 | 控制依据 | 换算到本品种的量级 | 方法 |
|---|---|---|---|
| 一般有机杂质(工艺 + 降解) | ICH Q3A:报告 0.05%、鉴定 0.10%、界定 0.15%[1] | 百分比级(0.05%–0.15%) | 反相 HPLC-UV |
| 立体异构体(对映体/非对映体) | 药典专论单独设限,不并入「其他单个杂质」 | 百分比级,但需单独方法 | 手性 HPLC |
| 致突变杂质(如嘧啶类中间体) | ICH M7:TTC 1.5 μg/天[2] | ppm 级(约 8 ppm) | LC-MS/MS,必要时衍生化 |
表注:百分比阈值为 ICH Q3A(R2) 对原料药的通用阈值,具体专论限值以现行药典为准。
这张表解释了初学者最常问的一个问题:为什么同一个品种,有的杂质限到 0.10%,有的却要限到 0.0008%?因为它们的依据根本不是同一套——前者是「未观察到的毒性效应 + 批数据」,后者是「按日剂量折算的致癌风险阈值」。
三、0.10% 还是 1.0 mg/天:谁说了算
ICH Q3A 的鉴定限写的是「0.10% 或 1.0 mg/天,取低者」。这句话里其实藏着一个杠杆:日剂量越大,1.0 mg/天 折成的百分比越小,mg/天 就越可能成为限制项。
| 日剂量(mg/天) | 0.10% 对应 | 0.15% 对应 | 主导项 |
|---|---|---|---|
| 10 | 0.01 mg | 0.015 mg | 百分比 |
| 75(氯吡格雷↗) | 0.075 mg | 0.11 mg | 百分比 |
| 180(替格瑞洛) | 0.18 mg | 0.27 mg | 百分比 |
| 500 | 0.50 mg | 0.75 mg | 百分比 |
| 1000 | 1.0 mg | 1.5 mg | 鉴定限并列,界定限由 1.0 mg 封顶 |
| 2000 | 2.0 mg | 3.0 mg | mg/天 封顶 |
表注:按 ICH Q3A(R2) 鉴定限 0.10% 或 1.0 mg/天、界定限 0.15% 或 1.0 mg/天(均取低者)折算[1],仅为算术换算,不代表任何品种的实际专论限值。
结论:只有日剂量超过约 1 g,mg/天 那一项才真正起作用。替格瑞洛在 180 mg 这一档百分比完全主导,一般杂质限度就是 0.10%/0.15% 量级,不会被压到 0.05% 以下。
反过来说,如果一个高日剂量的品种出现「某杂质限度定得比 0.10% 还低很多」,通常不是因为 Q3A,而是因为它被归到了致突变杂质、或者有专属的毒理数据——这两条路要分开讲。
四、降解产物:九个产物、三条通道
已发表的强制降解研究在多种应力条件下检出并鉴定了多达 9 个降解产物,归属到三条通道:氧化/自氧化、S-脱烷基、N-脱烷基;研究还做了动力学考察,用来判断货架期与最主要的降解因素[5]。
这三条通道对应分子上的三个位置,理解它们比记住产物编号有用:
- 氧化/自氧化:丙硫基的硫原子是第一顺位。硫醚→亚砜→砜是逐级氧化,亚砜产物在强制降解里几乎必然出现。环戊烷上的仲羟基也能被氧化成酮。
- S-脱烷基:丙硫基失去丙基,得到硫醇/硫酮类产物。这类产物极性变化大,在反相色谱上位置跳得远。
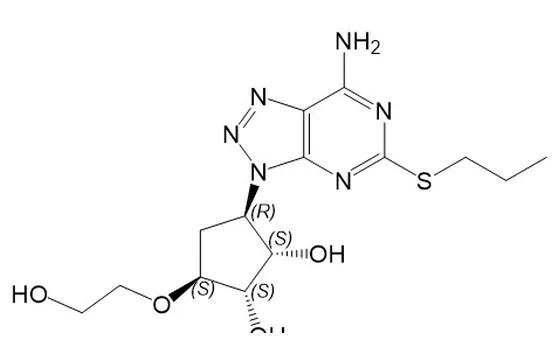
- N-脱烷基:7 位的环丙胺基断裂,得到 7-氨基物。这一步在酸性与氧化条件下都能走,是「同一个产物、多条来源」的典型。
另一项研究专门看光:样品溶液在 UVC 照射下生成两个主要光降解产物,作者给出了结构并推了光解机理[7]。这条信息对制剂端的意义是:替格瑞洛的光降解不是「总杂缓慢上升」,而是有明确主产物的定向转化,做避光包装验证时应当盯这两个峰,而不是只看总杂。
把降解谱和限度放在一起看有个约束:降解产物越多,方法要覆盖的峰越多,而每个峰的限度又不能都按「其他单个杂质」笼统给。强制降解里稳定出现的产物,都应在标准里有明确归属。
五、工艺杂质:0.08–0.22% 的五个与它们的来源
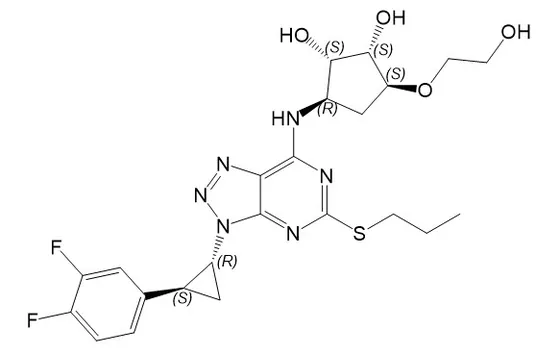
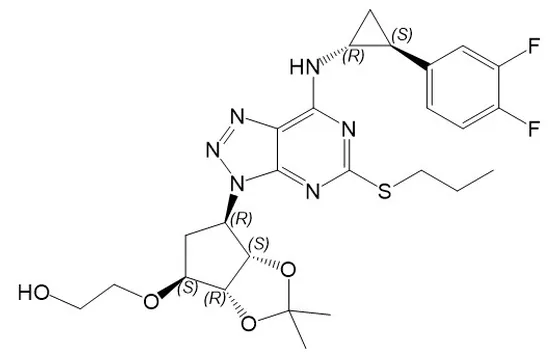
工艺侧的证据更具体:有研究在替格瑞洛实验室批次中检出5 个工艺相关杂质,含量区间 0.08%–0.22%,其中 4 个是此前未报道的新杂质,用 HPLC、LC-ESI-MSn、NMR 与 IR 完成了结构确证[6]。
这 5 个杂质的结构信息,恰好把合成路线上的薄弱环节标了出来:
- 7-氨基物:环丙胺基没有接上,或接上后断裂——既是工艺杂质,也是降解产物,属于「双身份」;
- 亚砜物:丙硫基被氧化一级,与降解通道重合;
- 环戊烷三醇:羟乙氧基被羟基取代,属于 O-脱烷基;
- 去羟基物:环戊烷上少一个羟基,说明还原/脱氧步骤有副反应。
这四类的共同点是:它们全都在 0.1% 量级附近,正好压在鉴定限上。这就是为什么这个品种的杂质谱不能只写「未检出」——0.08% 的杂质按 0.05% 的报告阈值必须报告,按 0.10% 的鉴定限则刚好在边界,需要结构鉴定或至少给出归属。
实操上有个很省力的判断:工艺杂质与降解产物重合的那几个(7-氨基物、亚砜物),限度应当按更严的一方定,因为它们有两条生成路径,稳定性考察期间会持续增长,而不是「工艺带入、后续不再增加」。
六、致突变杂质:一个嘧啶中间体,8 ppm
替格瑞洛路线里有一个绕不开的中间体:4,6-二氯-5-硝基-2-(丙硫基)嘧啶(常简称 DPP)。它同时带着芳香硝基与两个活性氯,是典型的警示结构,也是这个品种基因毒性杂质研究的核心对象。
它有两个很实际的分析难点:
- 响应低。在目标限度水平上,DPP 的直接质谱响应不足,已发表的方法是用苄胺衍生化,把它转成 4,6-二苄氨基-5-硝基-2-(丙硫基)嘧啶,再用 LC-QTOF-MS/MS 定量[8]。这类「先衍生再测」的思路,在低响应致突变杂质上很常见。
- 限度极低。按 ICH M7 的 TTC 1.5 μg/天、日剂量 180 mg 折算:1.5 μg ÷ 180 mg ≈ 8.3 ppm,即 0.00083%[2]。这个数与一般杂质的 0.15% 差了约 180 倍。
注意这里的分母是日剂量,所以同一杂质在不同规格下的限度不同:60 mg 每日两次的用法,折算出来是 12.5 ppm;90 mg 每日两次则是 8.3 ppm。做方法验证时,LOQ 必须按最严的那个规格设,否则换个规格就要重做。
还有一层容易被忽略:TTC 是「终身暴露」假设下的通用值。如果该杂质有化合物特异的致癌性数据、或按构效关系被归入更高的致癌效力等级,限值会变。写申报资料时应当明确你用的是哪一档依据,而不是笼统写「符合 ICH M7」。
七、方法能力必须撑得住限度
限度定得再合理,方法做不到就是空话。这个品种的方法能力有三道坎:
- 一般杂质:反相 HPLC-UV 即可,已发表方法用 270 nm 检测、C8 柱、乙腈与乙酸铵缓冲体系,并同时测主成分与两个合成杂质[7]。要点是亚砜物与主成分的分离——硫氧化物极性更高,容易靠近死体积或与主峰前沿重叠。
- 立体异构体:必须用手性方法。六个手性中心意味着「非对映体」比「对映体」更值得担心,因为非对映体在普通 C18 上也可能部分分开,容易造成「看起来方法有分离度、实际没控住」的假象。
- 致突变杂质:LC-MS/MS,必要时衍生化[8]。LOQ 要低于 8 ppm 对应的浓度,且要做基质效应与回收率验证。
常被忽略的匹配问题:报告阈值 0.05% 要求方法定量限低于 0.05%;若 LOQ 正好是 0.05%,「未检出」就只等于「低于 0.05%」。验证报告里把 LOQ 换算成百分比或 ppm 写出来,别只写 μg/mL。
八、申报与发补:限度依据怎么写
限度依据的说服力,取决于「三组数据能不能对上」:
- 批数据:多批实测值的分布。限度通常按实测均值加若干倍标准差、并留出稳定性增长空间来定;只给一个「不大于 0.10%」而不给分布,等于没给依据。
- 稳定性数据:该杂质在加速与长期条件下是否增长、增长斜率多大。增长型杂质的限度必须为货架期末留余量。
- 毒理或法规依据:一般杂质引 ICH Q3A[1],致突变杂质引 ICH M7[2],元素杂质引 ICH Q3D[3],质量标准的结构与写法参照 ICH Q6A[4]。
发补里最常见的三句话是:「限度设定缺少依据」「未提供批分析数据」「手性杂质未单独控制」。第一条与第二条其实是一件事——没有批数据,限度就只能是「抄药典」;第三条则是方法问题,非手性方法做得再好也补不上。
国内受理与审评口径以 CDE 公开信息为准[9],质量标准的行文与通则引用则参照中国药典[10]。
把这三组数据摊开写,还有一个附带好处:它能解释「为什么这个杂质限 0.10%、那个限 0.0008%」。审评最怕看到的不是数字大,而是数字来路不明。
九、横向对比:同为抗血小板药,限度逻辑完全不同
抗血小板/抗凝这一族里,把替格瑞洛的限度逻辑直接套到别人身上,几乎每一处都会错:
- 硫酸氢氯吡格雷:前药,日剂量 75 mg,只有一个手性中心。它的手性杂质是「左旋体」,限度逻辑简单;但它是硫酸氢盐,反离子与成盐形态要单独控,这一点替格瑞洛没有。
- 普拉格雷:也是前药,手性中心一个,但分子里有酯基,水解是主要降解通道——替格瑞洛没有酯,这条通道不存在。
- 利伐沙班:抗凝药,日剂量 10–20 mg,仅为替格瑞洛的十分之一。同样的 0.10% 鉴定限,在它身上对应的 mg/天 小得多,mg/天 那一项完全不起作用;但它的亚硝胺风险落在带氨基的杂质上,是另一套问题。
- 替格瑞洛:六个手性中心 + 丙硫基 + 高日剂量,三个特征叠加,才有了「三种尺度并存」这张表。
一句话总结:限度的差异不来自「谁更严格」,而来自日剂量、手性中心数量、以及有没有致突变警示结构。这三项一变,整套数字都要重算。
十、常见误区:五条
- 把 0.10% 当成所有杂质的统一标准。它只是 ICH Q3A 的鉴定限,对致突变杂质完全不适用[2]。
- 忽略日剂量这一项。同一个百分比,在 10 mg 与 1000 mg 的品种上对应的绝对量差两个数量级。
- 用非手性方法证明手性杂质被控制。六个手性中心的品种,非对映体可能在 C18 上部分分开,看着「有分离」其实没控住。
- 把「未检出」当成「不含」。如果方法 LOQ 就是 0.05%,未检出只说明低于报告阈值。
- 工艺杂质与降解产物共用一条限度。两者生成路径不同,稳定性表现也不同,重合的要按更严的一方定。
本目录收录替格瑞洛 199 条条目,其中 181 个编号杂质(编号跨 1–400,中间缺号较多,不能按序号推数量),5 条标注 EP 字母映射(A、B、C、D、E),并含 EP 杂质 D、E 的盐酸盐形态,以及扁桃酸盐、L-酒石酸盐、钠盐等多种成盐形式。做限度论证、手性杂质定位与降解产物归属时可直接按字母取用:[→ 查看替格瑞洛全部条目](替格瑞洛 / Ticagrelor)。降解通道的完整拆解见[替格瑞洛的降解杂质谱](强制降解设计与产物归属);同类品种可对照[硫酸氢氯吡格雷↗](硫酸氢氯吡格雷)、[普拉格雷](普拉格雷)与[利伐沙班↗](利伐沙班)。
常见问题(FAQ)
替格瑞洛的一般杂质限度为什么是 0.10%/0.15%,而不是更低?
六个手性中心意味着要控 64 个立体异构体吗?
致突变杂质的 8 ppm 是怎么算出来的?
60 mg 规格和 90 mg 规格,同一个杂质的限度一样吗?
工艺杂质和降解产物重合时,限度按哪个定?
为什么替格瑞洛的降解研究里,氧化产物特别多?
手性杂质能不能用 C18 方法顺带控制?
限度依据里,「批数据」具体要给到什么程度?
相关品种与对照品
- 替格瑞洛 / Ticagrelor(共 199 个杂质/衍生物条目)
- 硫酸氢氯吡格雷 / Clopidogrel Bisulfate(共 111 个杂质/衍生物条目)
- 普拉格雷 / Prasugrel(共 80 个杂质/衍生物条目)
- 利伐沙班 / Rivaroxaban(共 200 个杂质/衍生物条目)
- 阿哌沙班 / Apixaban(共 219 个杂质/衍生物条目)
- 达比加群酯 / Dabigatran Etexilate(共 89 个杂质/衍生物条目)
参考资料与来源
- ICH,ICH Q3A(R2)《新原料药中的杂质》与 Q3B(R2)《新制剂中的降解产物》,访问日期 2026-10-19
- ICH,ICH M7(R2)《评估和控制药物中 DNA 反应性(致突变)杂质以限制潜在致癌风险》,访问日期 2026-10-19
- ICH,ICH Q3D(R2)《元素杂质指导原则》,访问日期 2026-10-19
- ICH,ICH Q6A《质量标准:新原料药和新制剂的检测方法和接受标准》,访问日期 2026-10-19
- Journal of Pharmaceutical and Biomedical Analysis,Identification of the major degradation pathways of ticagrelor(Sadou Yayé 等,2015),访问日期 2026-10-19
- Journal of Pharmaceutical and Biomedical Analysis,Four process-related potential new impurities in ticagrelor: Identification, isolation, characterization using HPLC, LC/ESI-MSn, NMR and their synthesis(Kumar 等,2016),访问日期 2026-10-19
- European Journal of Pharmaceutical Sciences,HPLC method for simultaneous analysis of ticagrelor and its organic impurities and identification of two major photodegradation products(Bueno 等,2017),访问日期 2026-10-19
- Biomedical ChromatographyDevelopment and validation of LC-QTOF-MS/MS method for the identification and determination of low levels of a genotoxic impurity, 4,6-dichloro-5-nitro-2-(propylthio)pyrimidine in ticagrelor API(Moorthy 等,2022;DOI 10.1002/bmc.5336)
- 国家药品监督管理局药品审评中心(CDE),化学药物杂质研究技术指导原则与受理品种信息公开,访问日期 2026-10-19
- 中国药典委员会,《中华人民共和国药典》相关品种正文与通则,访问日期 2026-10-19
说明:本文为 CATO 佳途技术团队原创整理,其中引用的法规、药典与公开文献内容已在上方标注来源,仅用于技术交流与检索参考,不构成质量标准或法规建议;具体品种的检测方法、限值与申报要求,请以现行法规、药典正文及官方发布为准。
本站产品信息仅供科研检索与选型参考,不作为质量标准依据;技术参数、纯度与结构确证以随货 COA 及我方书面确认为准。本文涉及的产品均为科研用途,不用于人体或动物诊断、治疗。