枸橼酸托法替布的工艺杂质:手性哌啶、双取代二聚体与氰乙酰侧链的三个入口
托法替布↗(Tofacitinib)的有关物质研究有一个很典型的困境:结构上它只有三个「可动手」的位置——哌啶环的两个手性中心、嘧啶 4-位的取代基、以及哌啶氮上的氰乙酰基;但把这三点展开,能派生出上百个条目。本目录收录枸橼酸托法替布↗ 173 条、编号覆盖 1–331,数量本身就说明工艺侧的分支有多密。本文不列编号,而是按路线上的三个入口把工艺杂质重新归一次类。
提示:文中标红的产品名(带 ↗ 标记)均可点击,点击即可跳转到产品页,查看结构式、CAS 号、纯度与货期。
一、品种定位:三个可动手的位置
关键要点
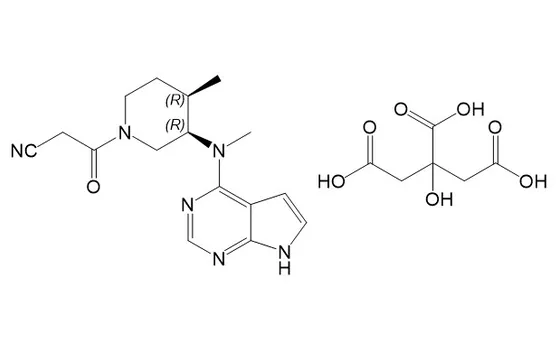
- 枸橼酸托法替布(CAS 540737-29-9)为 1:1 枸橼酸盐,游离碱 C16H20N6O(CAS 477600-75-2,MW 312.37),JAK 抑制剂。
- 已发表的 LC-MS 研究在枸橼酸托法替布中检出并鉴定 11 个主要有关物质,其中 5 个为工艺相关杂质、6 个为降解产物;该品种在光照下稳定,在酸、碱、高温与氧化条件下降解明显。[1]
- 工艺杂质的三个入口:手性哌啶起始物料(两个手性中心 → 四个构型)、嘧啶 4-位取代(双取代生成二聚体)、氰乙酰化(不完全则留下仲胺)。
- 本目录收录该品种 173 条,编号覆盖 1–331,含 4 条 N-亚硝基条目与 6 条以「单体」命名的条目。
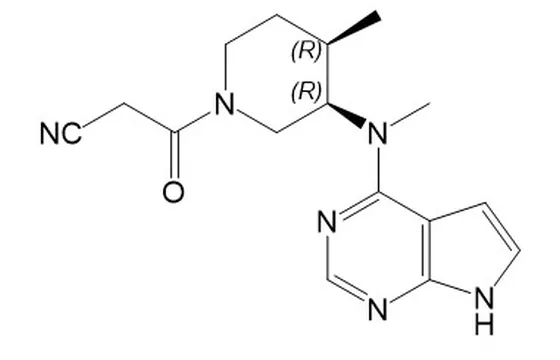
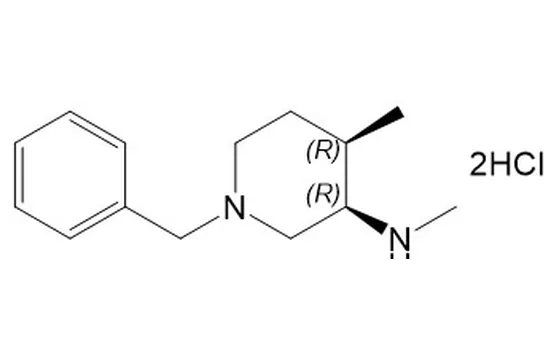
结构拆成三块:① (3R,4R)-4-甲基哌啶,3 位甲氨基、1 位氰乙酰基;② 7H-吡咯并[2,3-d]嘧啶,4 位被甲氨基取代;③ 3-氧代丙腈侧链。三块分别对应起始物料、偶联与酰化,工艺杂质就从这三处进来。
本目录未给该品种标注药典收载映射;做方法时没有专论可依,等于所有杂质都要自己论证,这比有专论的品种更依赖工艺路线的完整披露。[7]
上表为 CDE 公开受理记录,口径是申报受理而非获批。[6] 仿制与新药各占相当比例,说明正处专利到期后的密集申报期;这类阶段的审评对「杂质谱与原研一致性」比对「单个杂质有多低」更敏感。
二、路线骨架:三个入口分别进来什么
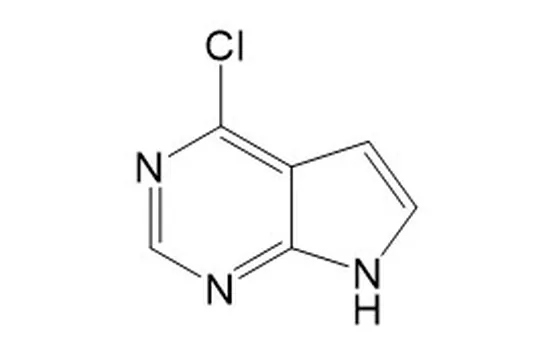
公开路线的骨架可以概括为三步:① 4-氯吡咯并[2,3-d]嘧啶(本目录编号为枸橼酸托法替布杂质 29,CAS 3680-69-1,C6H4ClN3)与手性 3-氨基-4-甲基哌啶衍生物偶联,嘧啶 4-位的氯被氨基置换;② 哌啶 3 位氮上完成甲基化;③ 哌啶 1 位氮与氰乙酸(或其活化形式)酰化,引入 3-氧代丙腈侧链,最后成枸橼酸盐。
三个入口各自带进来的东西并不一样:
入口一:起始物料本身及其衍生物。4-氯吡咯并嘧啶的残留、以及它在反应/后处理中水解生成的羟基(氧代)类似物,是最直接的一类。这类杂质分子量与母体差得远,LC-MS 易识别,但容易被漏在方法之外:极性大、保留靠前,常被冲在死体积里。
入口二:手性哌啶。这一步带来的是最难缠的一类:立体异构体与位置异构体。它们与母体的分子量完全相同、碎片也高度相似,只能靠色谱分离与对照品定位。
入口三:氰乙酰化。酰化不完全会留下仲胺(哌啶 1 位氮上只有一个氢),酰化过量或试剂质量问题会引入氰乙酸、氰乙酰胺类残留;而氰基本身在强酸/强碱下会水解成酰胺、再水解成羧酸,这是降解方向,与工艺方向正好相反。
把这条骨架记住,再看编号 1–331 就不会乱:绝大多数条目的差别,就是这三处分别被改动了一次或两次。[1]
三、五类工艺杂质:一张表归完
| 类别 | 从哪个入口进来 | 目录中的线索 | 控制点 |
|---|---|---|---|
| 起始物料残留与衍生物 | 入口一 | 杂质 29 即 4-氯吡咯并[2,3-d]嘧啶(3680-69-1) | 起始物料放行标准 + 成品前段梯度覆盖 |
| 立体异构体 | 入口二(手性哌啶) | 与母体同分子量、同碎片,需对照品定位 | 手性起始物料的 ee/de 与手性色谱方法 |
| 位置异构体 | 入口二(3-甲基 vs 4-甲基哌啶) | 分子量相同,保留行为接近 | 起始物料区域选择性 + 方法专属性 |
| 双取代二聚体 | 入口一/二交界(嘧啶 4-位再被取代) | 6 条以「单体」命名的条目与对应二聚体成对出现 | 投料比与反应终点;二聚体 + 单体成对定位 |
| 酰化不完全/过度 | 入口三(氰乙酰化) | 去氰乙酰基(仲胺)条目;氰乙酸/氰乙酰胺类残留 | 反应终点与试剂当量;仲胺同时是亚硝胺前体 |
表注:类别按路线入口划分;「目录中的线索」一列只引用本目录可见的条目命名与编号,不对未标注结构的条目做推断。[1]
这张表的用处是把「怎么控」挂到「从哪来」:看到新峰先问它属于哪一类,再决定查起始物料标准、查反应终点、还是查方法专属性。工艺杂质控制的本质不是「测得全」,而是把每个已知风险点接到一个可执行的工艺参数上。[4]
四、手性:为什么起始物料决定了成品的天花板
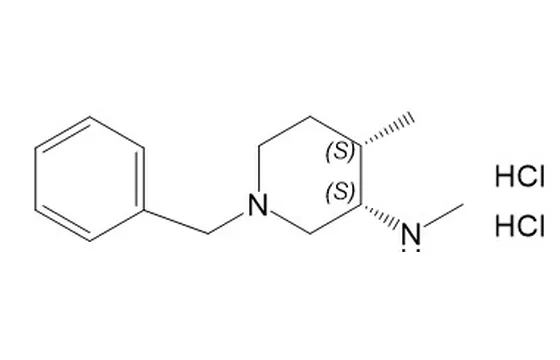
托法替布的哌啶环上有两个手性中心(3 位与 4 位),四个构型组合里只有一个是对的:(3R,4R)。另外三个分别是对映体(3S,4S) 与两个非对映体(3R,4S)、(3S,4R)。这三者在成品里出现的方式完全不同:对映体只能来自起始物料的光学纯度不足或后续步骤的消旋化;非对映体则可能来自起始物料本身的非对映体杂质,也可能来自偶联/酰化步骤的立体化学失控。
一个易被忽略的点:对映体与非对映体在非手性柱上的行为不同。对映体在 C18 上保留完全一致,反相怎么优化也分不开;非对映体理论可分,但往往保留极近。所以:
- 控制对映体只能靠手性方法。正相/反相手性柱(多糖类固定相)或 SFC 是常规选择,方法开发时优先筛固定相而不是筛流动相。
- 非对映体可以在反相方法里尝试,但要证明分离度。如果反相分不开,就在手性方法里一并做,别假设「非对映体一定会被反相分开」。
- 起始物料的标准要同时管 ee 与 de。只写「光学纯度 ≥ 某值」而不区分对映体过量与非对映体过量,等于把一个真实风险留给成品检测去兜。
本目录另收录 1 条稳定同位素标记物(托法替布-13C3,15N↗),在手性方法里可直接做内标,痕量立体异构体定量比外标法稳。
五、二聚体与「单体」:目录里成对出现的条目在提示什么
本目录在枸橼酸托法替布下有 6 条以「单体」命名的条目(杂质 17、34、38、39、53、192 的单体),并且大多能找到与之对应的非单体条目。这不是命名习惯问题,而是二聚体类杂质在实物层面的证据:一个二聚体在合成或降解中断裂后,会给出结构上相当于「半个二聚体」的产物,供应体系就把两端都做成了对照品。
| 成对条目 | CAS | 归属时的用法 |
|---|---|---|
| 杂质 34 / 杂质 34 单体 | 1354486-07-9 / 1354621-59-2 | 二聚体峰与「半个二聚体」峰同时定位,避免把后者当成独立工艺杂质 |
| 杂质 53 / 杂质 53 单体 | 1062580-52-2 / 477600-70-7 | 同上;杂质 53 另有 N-亚硝基衍生物条目(见下节) |
| 杂质 38 单体 / 杂质 39 单体 | 1638499-31-6 / 1638499-33-8 | 两个单体互为参照,用于判断断裂方向 |
表注:条目配对与 CAS 取自 CATO 目录品种页;未标注化学名的条目不推断结构。
实操建议很直接:归属二聚体时单体必须同时在手。只有二聚体,无法判断中间峰是降解碎片还是独立工艺杂质;只有单体,又不知道二聚体峰在哪。凡含两个可取代位点的底物都适用这条。
六、和亚硝胺的交叉点:仲胺杂质就是前体
本目录在枸橼酸托法替布下收录了 4 条 N-亚硝基条目:母体 N-亚硝基(杂质 236)、以及杂质 53、杂质 2、杂质 328 的 N-亚硝基衍生物(杂质 289、291、329)。这个结构本身就是一个可用的判断工具——
能被亚硝基化的前提是分子里有仲胺(或可氧化裂解的叔胺)。供应体系不会为一个不具备亚硝化位点的结构去做 N-亚硝基对照品。所以当你手上有一个结构未知的工艺杂质、需要判断「它要不要进亚硝胺评估」时,先查目录里有没有它的 N-亚硝基条目:有,说明结构上确实存在可亚硝化的胺氮;没有,也不能直接否定(可能只是没人做),但至少能把优先级排出来。
回到化学:分子里的氮分三处——嘧啶环氮(芳香,不可亚硝化)、3 位甲氨基(叔胺,需氧化脱烷基)、1 位哌啶氮(酰化后为酰胺氮,酰化不完全时即仲胺)。所以「去氰乙酰基」既是工艺控制点也是亚硝胺前体。[2]
申报上要写清楚:不是「做了风险评估、结论低风险」,而是「识别了仲胺类杂质 X、压住成品水平、并对 N-亚硝基衍生物做了加标试验与 LC-MS/MS 检测」。前者是表态,后者是证据。[8]
七、方法:怎么把「工艺来的」和「降解来的」分开
已发表的研究给出了一个可直接参考的起点:LiChrospher C18 柱(250 mm × 4.6 mm,5 μm),0.1% 乙酸铵水溶液(甲酸调 pH 4.0)与乙腈线性梯度,流速 1.0 mL/min,用 TOF-MS 与 MS/MS 完成结构鉴定,其中 3 个杂质经合成与核磁确证。[1] 这套条件覆盖了 11 个主要有关物质(5 工艺 + 6 降解),可作为自建方法的对照基准。
真正的难点不在分离,而在归属:同一个峰可能同时有工艺来源与降解来源。判断方法是三条证据交叉:
- 批次相关性。多批样品的该峰面积是否与某起始物料残留、某步反应终点同步变化:工艺杂质随工艺波动,降解产物随储存波动。
- 强制降解的生成速率。该品种在酸、碱、高温、氧化下都明显降解,光照下稳定;[1] 如果某峰在强制降解中快速上升,它更可能是降解产物;如果只在某些批次出现而在强制降解中不增,则偏工艺。
- 加标回收与峰纯度。用对照品加标看是否共洗脱、DAD 峰纯度是否合格。峰纯度不合格往往意味着「两个来源的同一物质叠加」——这种情况在申报资料里必须说明,不能简单按一个杂质计。
另外两点方法学细节:① 该品种无药典专论可依,[7] 系统适用性与限度都要自建,方法验证按 ICH Q2 完整项目做,成品限度按 Q3A/Q3B 的报告 0.05%、鉴定 0.10%(或 1.0 mg/天取低者)落;[3,5] ② 氰基在酸性条件下会水解,含酸流动相与较长驻留时间可能让「氰基水解产物」在柱上或进样瓶里持续生成,表现为保留时间漂移与峰面积不稳定——溶液稳定性必须专门验证。
八、常见误区与横向对比
- 把「编号多」当成「杂质多」。331 个编号里绝大多数是同一结构的不同取代/异构变体,真正需要常备的往往不到二十条。
- 只用反相方法找对映体。对映体在 C18 上保留时间完全一致,反相方法再优化也分不开,必须上手性柱或 SFC。
- 起始物料标准只写「光学纯度」。不区分 ee 与 de,等于把非对映体的风险留到成品检测。
- 归属二聚体时只买二聚体对照品。没有对应的「单体」,无法判断中间峰是碎片还是独立杂质。
- 忽略「去氰乙酰基」的双重身份。它既是工艺杂质(酰化不完全),又是亚硝胺前体(仲胺),两套文件里都要出现。
- 含酸流动相长时间走样。氰基水解会让结果漂移,溶液稳定性必须单独验证。[1]
同一类 JAK 抑制剂的工艺杂质风险并不相通:[巴瑞替尼↗](巴瑞替尼) 共享吡咯并嘧啶骨架,4-位取代与二聚逻辑可类比,但氮杂环丁烷只有一个手性中心;[乌帕替尼↗](乌帕替尼) 手性中心更多,立体异构体负担更重;[磷酸西格列汀↗](磷酸西格列汀) 的手性方法经验可参考,骨架却完全不同。能共享的只有「按路线入口归类」这个方法。[9]
本目录收录枸橼酸托法替布 173 条条目,编号覆盖 1–331,含 6 条「单体」条目、4 条 N-亚硝基条目与 1 条稳定同位素标记物,可用于二聚体的双向定位、仲胺类工艺杂质的亚硝胺前体评估与 LC-MS 定量内标选型:[→ 查看枸橼酸托法替布全部条目](枸橼酸托法替布 / Tofacitinib Citrate)。按 CAS 或条目名检索可用[按品种找对照品](按品种找对照品);同类品种可对照[巴瑞替尼全部条目](巴瑞替尼)。
常见问题(FAQ)
枸橼酸托法替布有药典专论吗?
为什么说手性起始物料决定了成品的天花板?
对映体和非对映体在方法上有什么区别?
目录里那些「单体」条目是干什么用的?
怎么判断一个峰是工艺杂质还是降解产物?
为什么这个品种要特别关注亚硝胺?
含酸流动相会不会导致结果漂移?
173 条条目里,实际需要常备多少条?
相关品种与对照品
- 枸橼酸托法替布 / Tofacitinib Citrate(共 173 个杂质/衍生物条目)
- 巴瑞替尼 / Baricitinib(共 72 个杂质/衍生物条目)
- 乌帕替尼 / Upadacitinib(共 86 个杂质/衍生物条目)
- 磷酸西格列汀 / Sitagliptin Phosphate(共 191 个杂质/衍生物条目)
- 非戈替尼 / Filgotinib(共 3 个杂质/衍生物条目)
- 阿哌沙班 / Apixaban(共 219 个杂质/衍生物条目)
参考资料与来源
- J Pharm Biomed Anal, 2017, 143: 17-25(Wu X, Zeng X, Wang L, Hang T, Song M;PMID 28549242)Identification of Related Substances in Tofacitinib Citrate by LC-MS Techniques for Synthetic Process Optimization(LC-MS 鉴定枸橼酸托法替布中的有关物质:11 个主要杂质中 5 个工艺相关、6 个降解产物)
- 国际人用药品注册技术协调会(ICH),ICH M7《评估和控制药物中 DNA 反应性(致突变)杂质以限制潜在致癌风险》——TTC 1.5 μg/天与亚硝胺类杂质评估框架,访问日期 2026-10-17
- 国际人用药品注册技术协调会(ICH),ICH Q3A(R2) / Q3B(R2) 新原料药与新制剂中的杂质(报告阈值 0.05%、鉴定阈值 0.10% 或 1.0 mg/天取低者),访问日期 2026-10-17
- 国际人用药品注册技术协调会(ICH),ICH Q11 原料药的开发与生产(起始物料的选择与 justification、工艺杂质溯源),访问日期 2026-10-17
- 国际人用药品注册技术协调会(ICH),ICH Q6A 质量标准:新原料药与新制剂的质量标准设定与检验方法,访问日期 2026-10-17
- 国家药品监督管理局药品审评中心(CDE),化学药物杂质研究、起始物料控制与受理品种信息公开(本文注册数据来源,统计口径为公开受理记录,不等于获批家数),访问日期 2026-10-17
- 中国药典委员会,《中华人民共和国药典》——有关物质检查、色谱系统适用性与杂质限度通用要求,访问日期 2026-10-17
- 美国食品药品监督管理局(FDA)Guidance for Industry: Control of Nitrosamine Impurities in Human Drugs(亚硝胺杂质控制行业指南;本机网络不可达,仅列文件名称)
- 欧洲药品管理局(EMA),人用药品亚硝胺杂质专项要求与集中审批信息检索入口,访问日期 2026-10-17
说明:本文为 CATO 佳途技术团队原创整理,其中引用的法规、药典与公开文献内容已在上方标注来源,仅用于技术交流与检索参考,不构成质量标准或法规建议;具体品种的检测方法、限值与申报要求,请以现行法规、药典正文及官方发布为准。
本站产品信息仅供科研检索与选型参考,不作为质量标准依据;技术参数、纯度与结构确证以随货 COA 及我方书面确认为准。本文涉及的产品均为科研用途,不用于人体或动物诊断、治疗。