富马酸伏诺拉生的稳定性研究:一个在酸里不降解的 P-CAB,强降解该怎么做
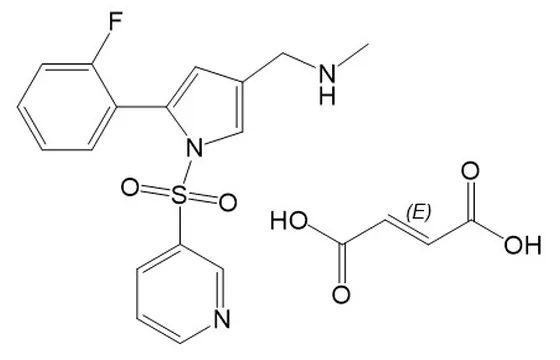
富马酸伏诺拉生↗(CAS 881681-01-2)是钾离子竞争性酸阻滞剂,片剂规格 10 mg 与 20 mg,每日一次。它的分子设计目标之一就是在胃酸里不分解——这一点与奥美拉唑↗那类苯并咪唑 PPI 正好相反。做过 PPI 项目的人接手这个品种,通常会把强制降解的酸档照老经验做成 0.1 mol/L 盐酸、室温放置若干小时,然后发现色谱图上几乎不长峰,于是在报告里写下「本品对酸稳定,无需进一步考察」。这句话本身没有错,但它把稳定性研究真正该盯的东西遮住了:一个不靠酸降解的分子,降解风险必然转移到了别的地方,而那个地方,常规五档强降解并不覆盖。
提示:文中标红的产品名(带 ↗ 标记)均可点击,点击即可跳转到产品页,查看结构式、CAS 号、纯度与货期。
一、品种定位:耐酸是设计出来的,不是碰巧的
关键要点
- 本品的耐酸性来自分子设计:吡咯氮被吡啶-3-磺酰基占据,没有可质子化的 N—H,不经历苯并咪唑类的酸催化重排,因此不需要肠溶包衣[1]。
- 酸档「无峰」不等于「无风险」。真正的通道在仲胺亚硝化(3 位 CH2—NH—CH3)、苄位氧化、吡啶磺酰基光解,以及富马酸盐的水分与晶型。
- 20 mg/天 的日剂量下,ICH M7 的 TTC 1.5 µg/天 折算为 75 ppm,比 Q3A 的 0.15% 严 20 倍;若按 NDMA 的 96 ng/天 计,只有 4.8 ppm[2,6]。
- 强制降解应增加一条「pH 3–5 + 痕量亚硝酸盐」的独立通道,并做不加亚硝酸盐的平行样扣除;光稳定性按 Q1B 选项 2 执行,近紫外不低于 200 W·h/m²[3,4]。
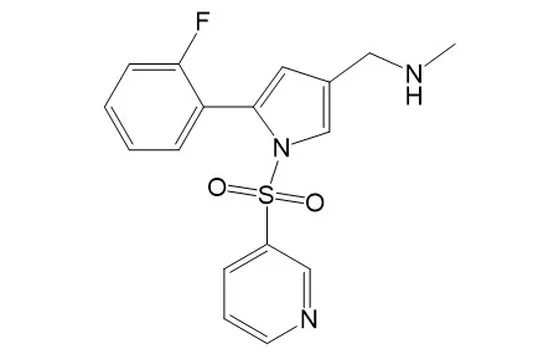
先把骨架拆开。伏诺拉生↗以吡咯环为核心:1 位是吡啶-3-磺酰基,5 位是 2-氟苯基,3 位是 CH2—NH—CH3 侧链,成盐用富马酸,摩尔比 1:1。富马酸盐的分子式是 C17H16FN3O2S·C4H4O4,游离碱是 C17H16FN3O2S。
这个骨架与 PPI 的差别不在「谁的抑酸更强」,而在氮原子的取代状态。苯并咪唑类的咪唑环上有一个 N—H,进入胃壁细胞微管(pH 1 左右)后先质子化、再重排成次磺酰胺——重排产物既是活性形式,也是它在酸里待不住的原因,所以 PPI 必须肠溶包衣。伏诺拉生的吡咯氮已被磺酰基占住,没有可质子化的 N—H,这条路径不存在。它靠质子化后与 K+ 竞争结合位点起效,属于可逆结合,不需要在酸里「变成」活性形态[1,5]。
结论很直接:本品的酸稳定性是分子设计的结果,是可控的、可预期的,而不是需要靠处方去回避的缺陷。反映到稳定性研究上,这意味着常规「酸/碱/氧化/高温/光照」五档的信息量分布会非常不均匀——酸档近乎空白,而真正的风险集中在两处化学位点和两处物理化学性质上。
本目录收录该品种 140 条(含本体),编号杂质 125 个,编号覆盖 1–268 且缺号众多。编号不连续说明这套号是把多个项目的清单并起来的,序号大小与风险高低没有关系——不能拿「编号靠前」当「风险更高」。
二、第一个坑:酸档做完,图上什么也没有
0.1 mol/L 盐酸、室温与 60 °C 各放置数小时,主峰纯度常常仍在 99% 以上,最大单杂低于 0.05%。面对这种结果,实验室里常见的两种反应都不对。
第一种是怀疑方法不灵敏,于是加大进样量、换更长的柱子。副作用是把本不存在的小峰放大出来,再花几周去归属一个其实是基线噪声的峰。第二种更常见——直接判定「酸档无降解」,把这一档从方案里划掉。两种做法都跳过了同一个问题:无峰,是因为不降解,还是因为降解产物没被看见?
降解产物看不见有三个典型原因。一是保留太弱:磺酸、亚磺酸类产物极性远大于母体,在常规 C18 梯度里可能落在死体积附近。二是没有紫外吸收:小分子醛、甲胺类碎片在 210–254 nm 几乎没有响应。三是继续反应:这类小分子在酸性水溶液里等不到进样就转化掉了。
所以酸档的「无峰」要想作为一个能写进资料的结论,至少要有两条支撑:一是用 DAD 全波长扫描确认主峰纯度、排除共洗脱;二是用 CAD 或 ELSD 补一针,确认没有低紫外吸收的产物。做到这两点,「本品在酸中不经历可逆重排」才站得住,而不是「我们没看见所以没有」。
公开文献里已有本品的强制降解研究,用 HPLC 分离、LC-QTOF-MS/MS 表征降解产物[6]。开题前读一遍的价值不在抄条件,而在知道别人在哪些档位做出了峰、产物落在什么极性区间,从而判断自己那张「几乎没峰」的图是结论还是盲区。
三、四个结构特征,对应四条完全不同的通道
把风险位点一个个摆出来,稳定性方案才有落点。本品值得单独盯的有四处。
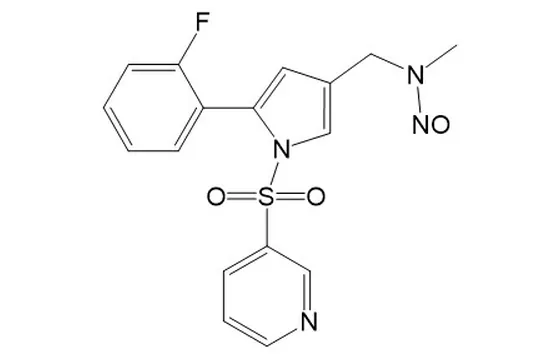
- 仲胺:3 位的 CH2—NH—CH3。这个氮上有一个氢,是标准的亚硝化底物。亚硝化不需要强酸,弱酸性(pH 3–5)加上痕量亚硝酸盐就够了,产物是 N-亚硝基伏诺拉生,分子式 C17H15FN4O3S——比母体多一个 NO、少一个 H,分子量增加 29。本目录单列了这个条目(杂质 112,CAS 2932441-73-9),另有杂质 167(CAS 3033403-71-0)为母体碎片的亚硝基化物,两者不要混为一谈[2,9]。
- 苄位氧化:同一个 CH2 既连着仲胺又连着吡咯环。属于活化位置,氧化会生成亚甲二氧或羰基产物,与亚硝化争夺同一底物。这一条意味着氧化档与亚硝化档不能分开看,两者是竞争关系,产物也常常在同一保留窗口。
- 吡啶-3-磺酰基:整个分子在这一段吸收最强。光解首先打这里,产物极性明显增大。溶液态比固态敏感得多,这一点在后面的光稳定性一节还会展开。
- 富马酸盐:1:1 成盐。水分升高时可能牵动成盐比例与晶型,含量测定结果会跟着漂。它不属于「化学降解」,但在稳定性数据里同样是变量。
前三条是化学通道,第四条是物理化学通道。只按五档强降解铺开,等于只覆盖了化学通道的一半;另一半要靠长期与加速条件下的水分、晶型、含量趋势来回答,两者不能互相替代。
四、把亚硝化做成一条独立的强制降解通道
常规五档对本品的信息量排序大致是:氧化 > 光照 > 高温 ≈ 湿 > 碱 > 酸。既然酸档最弱、而亚硝化通道又完全不在五档之内,合理的做法是加一档。
具体设计:pH 3.5 缓冲液,加入痕量亚硝酸钠(0.1–1 mmol/L),40 °C 放置,取样点 0、2、6、24 小时,用 LC-MS/MS 以 m/z 母体 +29 的提取离子对监控。同时做一组不加亚硝酸盐的平行样,差值才是亚硝化通道的净贡献——这一步常被省掉,结果把普通酸性降解也算成了亚硝化。这条实验做完,峰归属、检出限、稳定性要不要加测,三个问题一起有答案。
| 项目 | 条件 | 依据 | 本品适配性说明 |
|---|---|---|---|
| 长期 | 30 °C ± 2 / 65% RH ± 5,12 个月 | ICH Q1A(R2) 通用条件之一[4] | 国内申报常用;华南仓储实际温度常高于 25 °C,选 30/65 比 25/60 更贴近真实 |
| 加速 | 40 °C ± 2 / 75% RH ± 5,6 个月 | 同上 | 必做;亚硝胺类在此条件下容易「从无到有」,须加测 |
| 中间 | 30 °C ± 2 / 65% RH ± 5,6 个月 | 同上 | 仅当长期选 25/60 且加速出现显著变化时才需要 |
| 光照 | 选项 2:≥1.2×10⁶ lux·h,近紫外 ≥200 W·h/m² | ICH Q1B[3] | 固体与溶液双状态;本品紫外吸收强,溶液态更敏感 |
| 酸档 | 0.1 mol/L HCl,室温与 60 °C | 常规强降解 | 信息量低,须配 DAD 全波长与 CAD 复核 |
| 亚硝化档 | pH 3–5 + 痕量亚硝酸盐,40 °C | ICH M7 风险评估要求[2] | 必加;与酸档并行,用差值判定净贡献 |
| 氧化档 | 3% H2O2 | 常规强降解 | 与亚硝化竞争同一苄位,注意产物重叠 |
| 湿档 | 25 °C / 90% RH | 企业内部加严 | 富马酸盐吸湿与晶型,配 XRPD 与水分测定 |
表注:长期/加速/中间条件与光照剂量取自 ICH Q1A(R2) 与 Q1B;湿档与亚硝化档为企业内部加严设计,不代表监管强制要求。
长期条件建议直接选 30/65:国内申报普遍采用,华南仓库夏季的实际温度也达不到 25 °C 的控温水平[8]。选 25/60 不算错,但加速一旦出现显著变化,就要补 30/65 的中间条件 6 个月,多一组数据、多半年。
五、光与湿:两个容易被「合格」掩盖的项
光稳定性按 Q1B 选项 2 执行,总照度不低于 1.2×10⁶ lux·h,近紫外能量不低于 200 W·h/m²[3]。这里有两个实操细节值得单独说。
一是状态。只做固体是不够的。本品在溶液中的光解速率通常远高于固体,而制剂在溶出、配制、甚至包衣液配制过程中都可能经历溶液态。方案里至少要有「固体 + 溶液(或混悬)」两组,并配暗对照,否则无法把光照效应与热效应分开。
二是产物定位。光解产物极性增大,在常规梯度里往前跑;起始有机相若定在 20%,这些产物会挤在死体积附近。建议起始比例降到 5% 以下并延长等度段,先把极性端拉开,再走梯度;检测波长另补一个短波通道。
湿要盯的是水分与晶型的联动。富马酸盐的水分限度通常按不超过 0.5% 设内控,但真正影响亚硝化速率的是水活度而非水分总量:水活度高时亚硝酸盐在颗粒表面与微孔中的迁移性上升,局部浓度可能远高于总量法的平均值。这就是同一批样品换一个湿度放置、亚硝胺能差数倍、水分却只差零点几个百分点的原因。三条曲线放在一起看才有意义。
六、数据评价:主峰不动,不等于数据没变化
Q1A 对制剂「显著变化」的判定里,含量相对初始值变化 5% 是其中一条,降解产物超过限度、pH、溶出度等也各有对应[4]。本品的特点是主峰几乎不动:12 个月下来含量可能只掉 0.3%,有关物质总和不到 0.2%。只看这两个数字,结论会是「非常稳定」。
但把亚硝胺单独拉一条曲线,画面完全不同。这类杂质的量级在十亿分之一,用百分比表达永远是 0.00%,只能按 ng/天 看。建议单设一条判定线,例如以可接受摄入量的 30% 作为警戒线,触发就启动调查;这条线不是法规要求,但它把「趋势」变成了可执行的动作。
还有一个表述习惯要改:加速 6 个月未检出,只能写「未检出」,不能写「不产生」。检测限之下的「无」和化学上的「不生成」是两件事,发补时被追问的往往就是这一句。
| 杂质类别 | 判定依据 | 折算到 20 mg/天 的量级 | 与方法的关系 |
|---|---|---|---|
| 一般有机杂质(工艺+降解) | ICH Q3A(R2):报告 0.05%、鉴定 0.10%、界定 0.15%[2] | 百分比级;0.15% 相当于 30 µg/天 | 反相 HPLC-UV 足够 |
| 致突变杂质(非亚硝胺) | ICH M7(R2) TTC 1.5 µg/天[2] | 75 ppm(1.5 µg ÷ 20 mg) | LC-MS/MS,必要时衍生化 |
| N-亚硝基伏诺拉生 | 亚硝胺按结构专属 AI 计(若参照 NDMA 的 96 ng/天)[6] | 4.8 ppm(96 ng ÷ 20 mg) | LC-MS/MS,需专门的样品前处理 |
表注:折算为算术换算,用于说明三类阈值的量级差异,不代表任何实际限度。亚硝胺的可接受摄入量随结构差异极大,须以官方清单为准。
这张表解释了一个很常见的困惑:同一个品种,为什么有的杂质限到 0.15%,有的却要限到百万分之几。因为依据根本不是同一套——前者是「未观察到的毒性效应 + 批数据」,后者是「按日剂量折算的致癌风险阈值」。
七、申报与发补:三处最容易被追问
第一处是降解充分性。酸档无峰,评审会问「条件是否不足」。正确答法不是补做更极端的酸(那只会把样品打碎、得到一堆非代表性产物),而是给机理证据:本品吡咯氮已被磺酰基占据,无可质子化 N—H,不经历苯并咪唑类的酸催化重排;再用 UV 或 NMR 对比酸处理前后样品,证明骨架未变。机理加数据,两句就够;只给数据不给机理,会被反复追问。
第二处是亚硝胺风险评估的完整性。最常见的错误写法是「本品结构不含仲胺,无亚硝胺风险」。本品含仲胺——3 位的 CH2—NH—CH3 就是。评估要覆盖:起始物料与中间体是否带仲胺或叔胺、工艺中是否用到亚硝酸盐或亚硝化性试剂、催化剂与回收溶剂、辅料、工艺用水、包装材料(印刷油墨与胶黏剂最常被漏)。结论要么给「已证实不生成」的数据,要么给控制措施与检测结果。
第三处是成盐形式。富马酸盐的成盐比例在稳定性终点是否仍为 1:1、晶型是否变化,要用现行标准的口径回答,而不是只给一张含量趋势图。成盐比例漂移时含量会系统偏低,有关物质却可能一切正常——这种「单边异常」在发补里最容易被抓住。
下面这组数据来自 CDE 公开受理记录,用来说明这个品种在国内的申报密度,不作为获批依据[7]。
八、五个常见误区
- 「酸中稳定就等于稳定性研究可以简化」。通道没有消失,只是换了地方。酸档省下来的工作量,应该在亚硝化与光解上补回来,而不是直接从方案里删掉。
- 「亚硝胺是沙坦类、二甲双胍↗的问题,和 P-CAB 无关」。判断依据是结构而不是品类。有仲胺、有亚硝酸盐来源、有酸性微环境,三个条件凑齐就成立,与它叫什么名字没有关系。
- 「N-亚硝基伏诺拉生可以用有关物质方法一起测」。量级差三个数量级。有关物质方法的定量限通常在 0.01%(即 100 ppm)量级,而目标是 ppm 以下,必须单独建 LC-MS/MS 方法。
- 「五档都要做出明显降解峰」。做不出峰的档位,只要有机理依据与方法学证据(DAD 纯度、CAD 复核)就可接受;硬做出来反而引入非代表性降解,把归属带偏。
- 「光稳定性只做固体就够了」。溶液态往往更敏感,而且制剂工艺里确实存在溶液或混悬阶段。省掉这一组的风险,是货架期内出现一批「固体合格、溶出液变浑」的样品。
本目录收录富马酸伏诺拉生相关条目 140 条(含原料药本体与 125 个编号杂质),覆盖 N-亚硝基伏诺拉生(杂质 112)、母体碎片的亚硝基化物(杂质 167)以及游离碱与富马酸盐双形态,可用于强制降解的峰归属、亚硝化通道定位与稳定性加测项的方法开发:→ 查看富马酸伏诺拉生全部条目
常见问题(FAQ)
富马酸伏诺拉生酸中稳定,酸降解试验还要做吗?
为什么本品的亚硝胺限度按 75 ppm 而不是 0.15% 算?
N-亚硝基伏诺拉生有 CAS 号吗?
长期稳定性用 25/60 还是 30/65?
光稳定性必须做溶液态吗?
主峰纯度 99.5%、最大单杂 0.03%,能否说明没有亚硝胺?
本品有立体异构体杂质吗?
富马酸盐的水分限度怎么定?
相关品种与对照品
- 富马酸伏诺拉生 / Vonoprazan Fumarate(共 140 个杂质/衍生物条目)
- 艾司奥美拉唑钠 / Esomeprazole Sodium(共 184 个杂质/衍生物条目)
- 兰索拉唑 / Lansoprazole(共 80 个杂质/衍生物条目)
- 雷贝拉唑钠 / Rabeprazole Sodium(共 58 个杂质/衍生物条目)
- 泮托拉唑钠 / Pantoprazole Sodium(共 82 个杂质/衍生物条目)
- 法莫替丁 / Famotidine(共 43 个杂质/衍生物条目)
参考资料与来源
- ICH,ICH M7(R2)《评估和控制药物中 DNA 反应性(致突变)杂质以限制潜在致癌风险》,访问日期 2026-10-20
- ICH,ICH Q3A(R2)《新原料药中的杂质》与 Q3B(R2)《新制剂中的降解产物》,访问日期 2026-10-20
- ICH,ICH Q1B《新原料药和制剂的光稳定性试验》,访问日期 2026-10-20
- ICH,ICH Q1A(R2)《新原料药和制剂的稳定性试验》,访问日期 2026-10-20
- 日本有机合成化学协会志(J. Synth. Org. Chem. Jpn.),Arikawa Y.《Synthetic Studies of Vonoprazan Fumarate, a Novel Potassium-Competitive Acid Blocker (P-CAB)》,2019 年第 77 卷第 254–261 页,访问日期 2026-10-20
- Rapid Communications in Mass SpectrometryBhatt N., Sonaje D., Samanthula G.《Forced Degradation Study of Vonoprazan Fumarate by HPLC and Characterisation of Its Degradation Products Using LC-QTOF-MS/MS》,2026 年第 40 卷(DOI 10.1002/rcm.70170;出版商站点拒绝自动访问,故仅给 DOI 文本)
- 国家药品监督管理局药品审评中心(CDE),化学药物杂质研究技术指导原则与受理品种信息公开,访问日期 2026-10-20
- 中国药典委员会,《中国药典》四部 9001《原料药物与制剂稳定性试验指导原则》,访问日期 2026-10-20
- 欧洲药品管理局(EMA),亚硝胺杂质:问答文件与上市许可持有人评估要求,访问日期 2026-10-20
说明:本文为 CATO 佳途技术团队原创整理,其中引用的法规、药典与公开文献内容已在上方标注来源,仅用于技术交流与检索参考,不构成质量标准或法规建议;具体品种的检测方法、限值与申报要求,请以现行法规、药典正文及官方发布为准。
本站产品信息仅供科研检索与选型参考,不作为质量标准依据;技术参数、纯度与结构确证以随货 COA 及我方书面确认为准。本文涉及的产品均为科研用途,不用于人体或动物诊断、治疗。