伏立康唑的立体异构体:酸里长出来的为什么是 C2 差向体,而不是对映体
把伏立康唑↗的四个立体异构体列成一张表,很容易得出「四个都要控」的结论。但真正决定控制策略的不是数量,而是每个异构体各自怎么生成:其中一个会在酸里不断被重新制造出来,另一个几乎只可能来自工艺。这两件事的控制点一个在稳定性与处方,一个在起始物料与精制——搞反了,方法学做得再漂亮也答不上发补。
提示:文中标红的产品名(带 ↗ 标记)均可点击,点击即可跳转到产品页,查看结构式、CAS 号、纯度与货期。
一、品种定位:两个相邻手性中心,把分子锁在一个构型里
关键要点
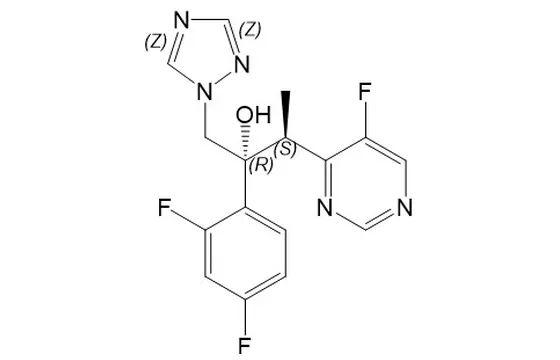
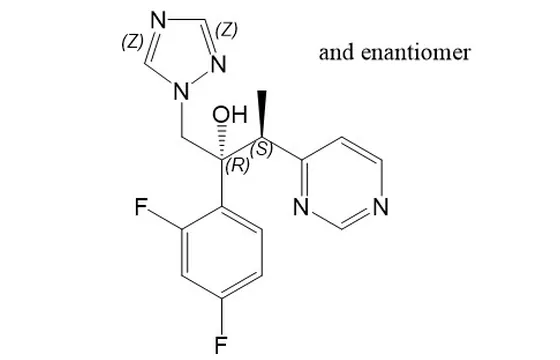
- 伏立康唑(C16H14F3N5O,分子量约 349.3,CAS 137234-62-9)的药学构型是 (2R,3S),C2 与 C3 相邻,是两个独立手性中心。
- 四个立体异构体不是四类等价杂质:对映体 (2S,3R) 与非对映体 (2R,3R)、(2S,3S) 的生成路径、可分离性、控制点都不同。
- C2 是苄位叔醇,酸性下可经碳正离子发生 C2 差向化;C3 没有这个通道,所以酸降解产物集中在 C2 差向体。
- 反相色谱只能管非对映体,对映体必须上手性柱;已发表的片剂方法把目标物写作「降解杂质与非对映异构体」,两套方法并存[1]。
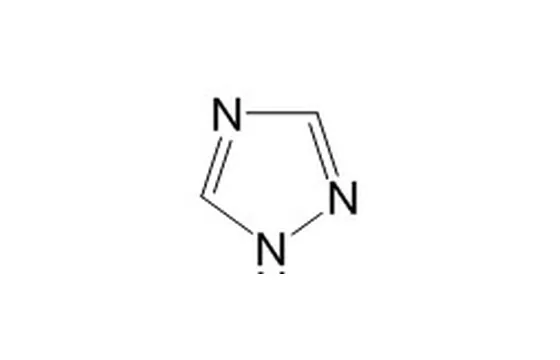
伏立康唑可按功能切成三段:2,4-二氟苯基、5-氟嘧啶-4-基、1H-1,2,4-三唑-1-基甲基。三段都挂在带羟基的碳骨架上——C2 接羟基与二氟苯基,C3 接甲基与氟嘧啶基,(2R,3S) 就靠这两个相邻中心定下来。
剂型谱比一般口服药宽:片剂、干混悬剂、注射用冻干粉针,以及由注射剂配制的滴眼液;注射剂用磺丁基醚-β-环糊精↗钠作增溶剂[2],这一条在手性方法开发时会变成具体麻烦。EP 与《中国药典》均收载该品种[7][8]。
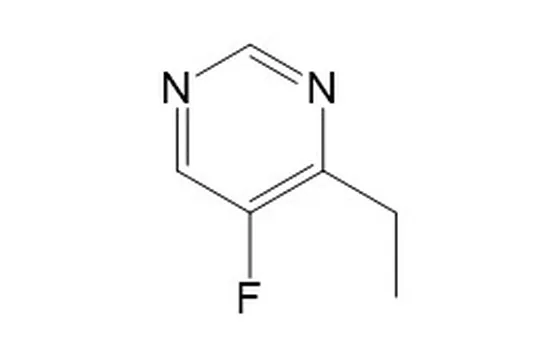
本目录收录伏立康唑相关条目 71 条,EP 杂质 B、C、D、E 已映射为独立条目(目录编号 18、4、15、25)。其中一条值得注意:伏立康唑杂质 3 的 CAS 是 288-88-0,即 1,2,4-三唑本身——它是起始物料,不是降解物。这类「原材料被编进杂质序列」的情况在三唑类里很常见,按编号顺序买很容易买错。
二、四个立体异构体不是四类杂质,而是三条来源
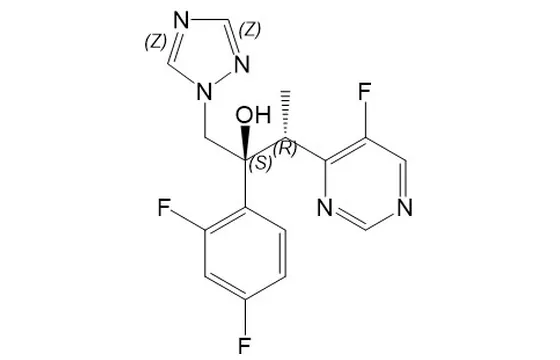
(2R,3S) 之外的三个构型是 (2S,3R)、(2R,3R)、(2S,3S)。从化学上是三个分子,从控制上只有两类。
第一类是对映体 (2S,3R)。它与母体互为镜像,除旋光方向与手性环境中的行为外,熔点、溶解度、紫外光谱、质谱碎片几乎完全一致。在 C18 柱上保留时间相同,峰纯度检测也无效——非手性体系里它根本不可见。
第二类是两个非对映体 (2R,3R) 与 (2S,3S)。它们与母体不是镜像关系,物理性质有差异,常规反相柱上通常能与母体分开,表现为母体峰前后的两个小峰。已发表的片剂稳定性指示方法就是把这类目标物与降解产物放进同一套梯度[1]。
来源差别更关键:对映体需要两个中心同时翻转,一次质子转移完成双中心翻转的几率极低,所以 (2S,3R) 基本只有一个来路——手性起始物料光学纯度不足,或成盐拆分与结晶没把对映体带干净。它属于工艺杂质,控制点在上游。
非对映体只需一个中心翻转,酸、碱、热下都可能发生,属于降解杂质,控制点在成品与稳定性。同一批样品,对映体含量反映工艺水平,C2 差向体含量反映处方与贮运条件;把两者叠成「立体异构体总量」报告,等于把两条信息糊在一起。
同类三唑类可以对照:伊曲康唑有三个手性中心、以 4 个非对映体的顺式混合物上市,立体化学问题从「杂质」变成了「有效成分本身是混合物」;氟康唑不存在手性中心,这一层问题根本没有;泊沙康唑同样多中心。放在一起看就明白:手性中心的数量决定对照品体系的复杂度,中心的位置(是否苄位、烯丙位)才决定降解风险。伏立康唑的麻烦在于 C2 恰好是苄位叔醇。
三、C2 是苄位叔醇:酸为什么能把它反复「掰」回来
苄位叔醇在酸性介质里有一个固定通道:羟基质子化、脱水,形成苄基碳正离子。伏立康唑的 C2 正上方是 2,4-二氟苯基,两个氟的吸电子效应削弱了阳离子稳定性,但芳环共轭仍能有效分散电荷——它不是只在强酸里才存在的瞬时物种。
碳正离子是平面的。平面一旦形成,C2 的四个取代基共面,重新结合水的方向不再受原构型约束:从一面回来是原构型,从另一面回来是 C2 翻转的构型。净结果是 C2 差向化,产物是 (2S,3S),注意不是对映体 (2S,3R),因为 C3 全程没参与。
C3 为什么不动?它接甲基与 5-氟嘧啶-4-基,是普通叔碳,没有可离去的羟基,也不形成被芳环或杂环有效稳定的碳正离子。嘧啶上的氟虽吸电子,但那个位置不产生阳离子中心。一个中心有通道、另一个没有,这就是降解产物谱呈「单点差向」而非「双点翻转」的原因。
这个判断有三个直接用途:① 酸组峰可预判。与母体保留时间相邻、紫外光谱一致的峰,优先怀疑 C2 差向体,再用对照品或 LC-MS/MS 确认,而不是一上来就假设出现了对映体。② 稳定性趋势指向处方。加速条件下单调上升,说明处方或包材把体系推到了能生成碳正离子的 pH 区间,该查辅料酸碱性与水分,不是精制工艺。③ 方法本身可能是制造者。低 pH 流动相配较高柱温,会在色谱过程中持续产峰;耐用性必须覆盖柱温与流动相 pH,并留一份中性条件数据做对照。
正因为它同时具备工艺杂质与降解杂质双重身份,文献描述方法目标物时用了 degradation impurities and diastereomers 这种并列说法[1]——不是措辞含糊,是化学事实。
四、两套方法各管一段:反相管非对映体,手性柱管对映体
两件事不能合并,也没必要合并。已发表的两类方法给出了可复现的骨架。
反相一侧:片剂稳定性指示方法用 Inertsil ODS-3V(150 × 4.6 mm,5 µm),A 相 0.05 mol/L 磷酸二氢钾(pH 2.5),B 相乙腈-甲醇 90:10,流速 1.2 mL/min,检测波长 256 nm,一套梯度同时覆盖降解产物与非对映异构体[1]。它的意义是:非对映体与母体不需要手性柱就能分开。
手性一侧:滴眼液的手性稳定性研究用纤维素三(4-氯-3-甲基苯基氨基甲酸酯)涂敷硅胶为固定相,配极性有机流动相(以甲醇为主)[2]。极性有机模式几乎不含水,对易在含水酸性体系里变化的苄位叔醇更温和;代价是对样品溶剂含水量极敏感——用含水溶剂溶解后进样,峰形与保留时间会漂移,方法转移时这是第一个要交代的参数。
辅料的具体麻烦:注射剂与由此配制的滴眼液都含磺丁基醚-β-环糊精钠[2]。环糊精是手性大环寡糖,反相柱上表现为宽而拖的基线抬升,手性柱上则可能与固定相竞争包合、把保留时间整体推移。做法是空白辅料单独进样,先确认辅料峰落在哪一段,再定积分窗口,别等做验证时才发现主峰被包住。
| 方法 | 管得住什么 | 管不住什么 | 关键控制点 |
|---|---|---|---|
| 反相梯度(C18,磷酸盐 pH 2.5/乙腈-甲醇) | 两个非对映体、氧化与水解降解物、起始物料 | 对映体 (2S,3R) 完全不可见 | 柱温与流动相 pH 耐受范围;空白辅料窗口 |
| 手性柱(纤维素三(4-氯-3-甲基苯基氨基甲酸酯),极性有机) | 对映体与母体的分离与定量 | 非对映体与降解物全谱(不是它的任务) | 样品溶剂含水量;环糊精辅料的竞争包合 |
| 制备型手性分离(HSCCC,磺丁基醚-β-环糊精为选择剂) | 为对映体对照品提供物质来源 | 不用于放行检验 | 两相溶剂体系与选择剂浓度;放大重现性 |
表注:反相与手性条件依文献报道[1][2],制备型分离依文献报道[5];「管不住什么」一列为按方法原理所作判断。
手上没有对映体对照品时,制备型手性分离是一条现实路径:以磺丁基醚-β-环糊精为手性选择剂的高速逆流色谱已用于伏立康唑对映体的连续分离与放大[5]。它解决「有没有实物」,不解决「怎么放行」。
五、阈值落地:0.05%、0.10%、0.15% 在伏立康唑身上意味着多少 ppm
原料药杂质阈值由 ICH Q3A 给出:报告阈值 0.05%,鉴定阈值 0.10% 或 1.0 mg/日(取低者),界定阈值 0.15% 或 1.0 mg/日(取低者)[3]。用在伏立康唑身上,先要确认日剂量。
维持剂量常见 200 mg、每 12 小时一次,即 400 mg/日。按此折算,1.0 mg/日 对应 2500 ppm,远高于 0.10%(1000 ppm)与 0.15%(1500 ppm)——百分比规则始终生效,绝对量上限永远不构成约束。
| 阈值类型 | ICH Q3A 规定 | 400 mg/日 折算 | 实际约束 |
|---|---|---|---|
| 报告阈值 | 0.05% | 500 ppm / 0.2 mg/日 | 方法定量限须显著低于此值 |
| 鉴定阈值 | 0.10% 或 1.0 mg/日(取低者) | 1000 ppm / 0.4 mg/日 | 超过即需结构鉴定 |
| 界定阈值 | 0.15% 或 1.0 mg/日(取低者) | 1500 ppm / 0.6 mg/日 | 超过即需毒理界定 |
| 绝对量上限对照 | 1.0 mg/日 | 2500 ppm | 高于百分比,故不生效 |
表注:阈值取自 ICH Q3A(R2)[3];折算值按 400 mg/日 直接相乘所得,属换算而非文献值。
还有一个常被追问的问题:立体异构体要不要按致突变杂质管?一般而言,仅手性中心不同的异构体不引入新的 DNA 反应性警示结构,不按 ICH M7 的 TTC 1.5 µg/日框架处理[4],仍走 Q3A。但结论需要证据——要么 (Q)SAR 预测,要么细菌回复突变试验数据,不能只写一句「结构相似、无致突变风险」。这类「结论无依据」是发补里最常见的退回理由之一。
六、强制降解:条件必须分组,否则降解途径写不出来
最容易做成的是一组条件全上,结果每个峰都对不上明确路径。合理切法按化学通道分:酸组指向 C2 差向化,产物以差向体为主;碱组指向三唑环与嘧啶环上的取代基,可能给出开环或取代产物;氧化组指向三唑环上的氮——1,2,4-三唑的 N 富电子,过氧化氢条件下生成 N-氧化物是合理预期;光组指向二氟苯基与氟嘧啶的共轭体系;高温高湿只对固体样品有意义,溶液样品做它没有信息量。
三个操作细节值得写进方案:① 每组都要有中性对照。同批样品、同温度、同时间,只把酸碱换成等体积水。没有它,你分不清「酸造成的差向化」与「37 ℃ 放置本身造成的差向化」,而后者在方法耐用性里也要交代。② 质量平衡可不做校正因子。四个异构体共享同一套发色团,摩尔吸光系数接近,响应因子约为 1,面积归一化或主成分自身对照法都站得住;但这句要写成「理论推导 + 实测支持」两部分,实测部分用两支不同构型对照品做响应比对。③ 破坏程度控制在 5%–15%。过度破坏会引入二级降解物,把归属变成猜谜;主成分降到 85% 左右最适合做归属。
七、申报与发补:三个几乎必被追问的点
第一,对映体的方法学在哪?资料里只有一套反相方法,对映体这一项等于没做。评审不会因为「含量极低」放过:没有方法就没有数据,没有数据「极低」就无从谈起。至少要有一份手性方法的专属性、定量限与三批实测。
第二,酸降解里新增的峰归属了吗?归属不是给一个保留时间,而是证据链:LC-MS/MS 碎片、与对照品的保留时间比对、必要时 NMR。若判为 C2 差向体,就要把「为什么只有 C2 动、C3 不动」写进去——这一段恰恰是评审判断申请人是否真懂这个分子的地方。
第三,稳定性趋势怎么解释?加速上升而长期平稳,属温度/pH 驱动,应归入降解途径并给出针对性措施(控水分、避开酸性辅料);两个条件都上升,还要查原料药晶型与残留溶剂。
产业侧参考(口径为 CDE 公开受理记录,不等于获批家数[6]):
受理量级说明竞争充分、方法学同质化——别人都写了的写不出差异,别人没写的(比如 C2 差向化机理)才站得住。
八、四个常见误区
误区一:把 EP 字母当序号。EP 杂质 B、C、D、E 与目录编号 18、4、15、25 是两套独立命名,字母顺序既不代表极性顺序,也不代表生成顺序。跨企业核对只认字母加结构。
误区二:以为手性柱能一次解决全部立体异构体。手性柱能分对映体,往往也能分非对映体,但反过来不成立——C18 上永远看不到对映体。更常见的问题是:手性柱上的两个峰与反相柱上的两个峰不是同一对物质,报告里必须写清每个峰的身份。
误区三:在低浓度段用面积归一化算对映体。对映体常在 0.05% 量级,主峰面积是它的两千倍,积分起点挪 0.1 min 就能让结果翻倍。这个量级应用外标法或加校正因子的自身对照法,并给出定量限与检测限。
误区四:认为差向化只在强酸里发生。实际是一条 pH-速率曲线,最不利位置未必在 pH 1,可能落在 pH 2–4,恰好是不少口服固体制剂辅料体系与肠溶包衣附近的区间。处方筛选时考虑它,比在稳定性里发现上升更有价值。
九、对照品怎么搭
本目录收录伏立康唑相关条目 71 条,覆盖 EP 杂质 B、C、D、E 的映射条目、多条编号杂质、盐酸盐形态与一条氘代内标(杂质 21-d3):[→ 查看伏立康唑全部条目](伏立康唑条目一览)。
选型按两层走:反相层备齐 EP 字母杂质(B、C、D、E)与起始物料 1,2,4-三唑,用于降解归属与杂质谱比对;手性层需要母体与至少一支对映体或外消旋体,用于手性方法系统适用性。第二层最容易被漏掉——71 条里没有一条以「对映体」命名,这一支要靠外消旋体或制备分离自行解决,采购前先确认,比事后补方法省事。
常见问题(FAQ)
伏立康唑到底有几个立体异构体,需要控制几个?
为什么酸降解主要生成 C2 差向体,而不是对映体?
反相方法能测对映体吗?
手性方法的流动相为什么强调极性有机模式?
注射剂里的磺丁基醚-β-环糊精会影响手性测定吗?
立体异构体要不要按 ICH M7 的 TTC 管?
400 mg/日的剂量下,0.10% 和 1.0 mg/日 哪个更严?
强制降解一定要做中性对照吗?
相关品种与对照品
- 伏立康唑 / Voriconazole(共 71 个杂质/衍生物条目)
- 伊曲康唑 / Itraconazole(共 54 个杂质/衍生物条目)
- 泊沙康唑 / Posaconazole(共 130 个杂质/衍生物条目)
- 氟康唑 / Fluconazole(共 31 个杂质/衍生物条目)
- 醋酸卡泊芬净 / Caspofungin Acetate(共 17 个杂质/衍生物条目)
参考资料与来源
- Scientia Pharmaceutica(2012),A validated stability-indicating liquid chromatographic method for determination of degradation impurities and diastereomers in voriconazole tablets(Inertsil ODS-3V 150 × 4.6 mm 5 µm;0.05 mol/L 磷酸二氢钾 pH 2.5/乙腈-甲醇 90:10;1.2 mL/min;256 nm),访问日期 2026-10-27
- Journal of Chromatography A(2014),Development and validation of a liquid chromatographic method for the stability study of a pharmaceutical formulation containing voriconazole using cellulose tris(4-chloro-3-methylphenylcarbamate) as chiral selector and polar organic mobile phases(滴眼液手性稳定性;辅料含磺丁基醚-β-环糊精钠),访问日期 2026-10-27
- ICH,ICH Q3A(R2)《新原料药中的杂质》:报告阈值 0.05%、鉴定阈值 0.10% 或 1.0 mg/日、界定阈值 0.15% 或 1.0 mg/日(取低者),访问日期 2026-10-27
- ICH,ICH M7(R2)《评估和控制药物中 DNA 反应性(致突变)杂质以限制潜在致癌风险》:TTC 1.5 µg/日与分类控制逻辑,访问日期 2026-10-27
- Journal of Separation Science(2024),Continuous chiral separation process for high-speed countercurrent chromatography established and scaled up: a case of voriconazole enantioseparation(磺丁基醚-β-环糊精为手性选择剂,用于对映体制备),访问日期 2026-10-27
- 国家药品监督管理局药品审评中心(CDE),CDE 信息公开:受理品种信息(统计口径为公开受理记录,不等于获批家数),访问日期 2026-10-27
- 欧洲药品质量管理局(EDQM)欧洲药典(Ph. Eur.)伏立康唑各论:有关物质项下的 EP 杂质字母命名体系
- 国家药典委员会,《中华人民共和国药典》伏立康唑及其制剂各论(有关物质与含量测定项),访问日期 2026-10-27
说明:本文为 CATO 佳途技术团队原创整理,其中引用的法规、药典与公开文献内容已在上方标注来源,仅用于技术交流与检索参考,不构成质量标准或法规建议;具体品种的检测方法、限值与申报要求,请以现行法规、药典正文及官方发布为准。
本站产品信息仅供科研检索与选型参考,不作为质量标准依据;技术参数、纯度与结构确证以随货 COA 及我方书面确认为准。本文涉及的产品均为科研用途,不用于人体或动物诊断、治疗。