盐酸阿曲生坦 杂质对照品Atrasentan Hydrochloride Impurities
本页汇总 盐酸阿曲生坦 的 250 个杂质对照品条目。杂质谱是仿制药杂质研究、方法开发与稳定性考察的起点——先锁定品种,再逐条比对结构差异与保留行为。This page collects 250 impurity reference standards of Atrasentan Hydrochloride. The impurity profile is the starting point for related-substance method development, forced degradation and stability studies.
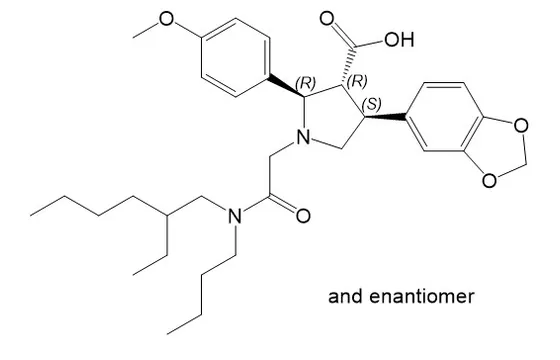
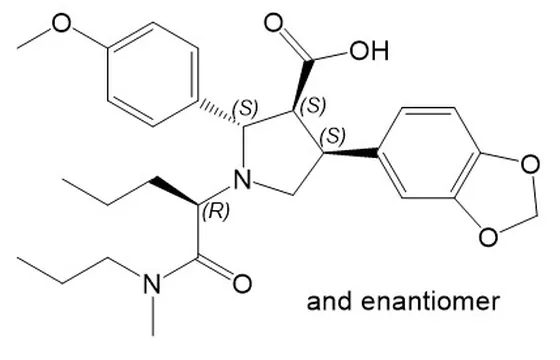
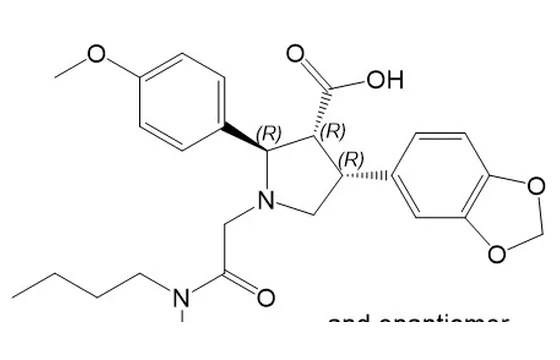
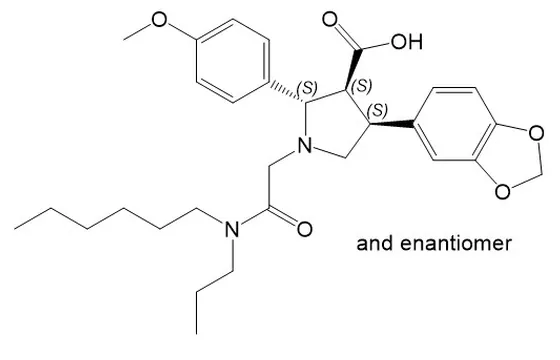
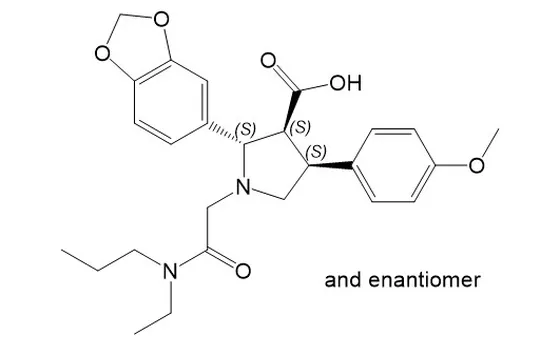
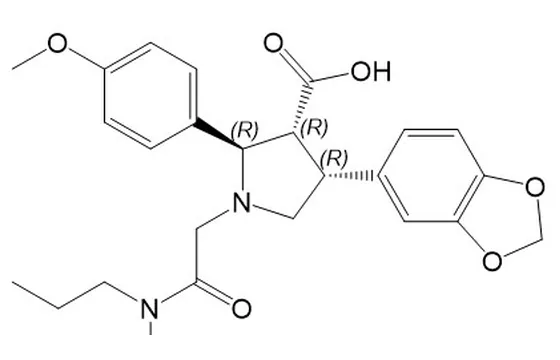
盐酸阿曲生坦 250 条杂质:76 条标着「对映异构体混合物」,重心在立体化学而不在骨架
提示:文中标红的产品名(带 ↗ 标记)均可点击,点击即可跳转到产品页,查看结构式、CAS 号、纯度与货期。
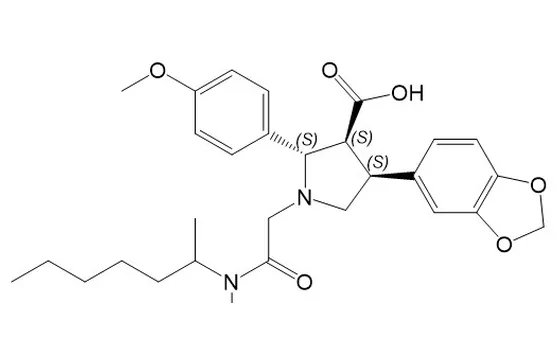
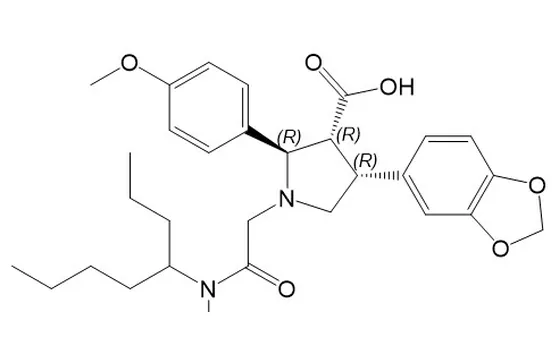
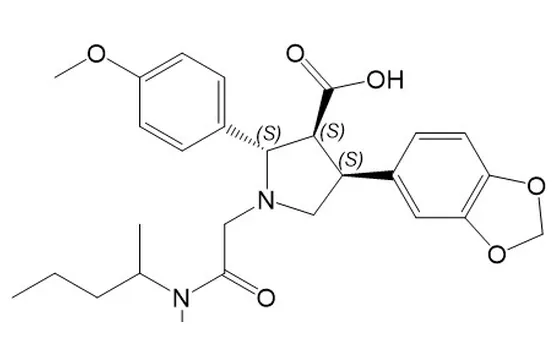
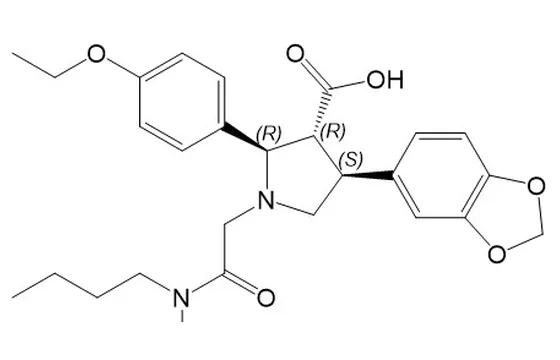
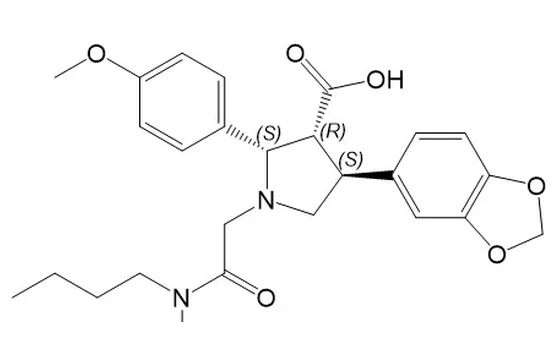
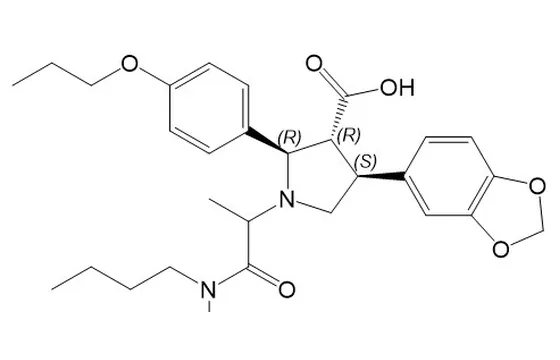
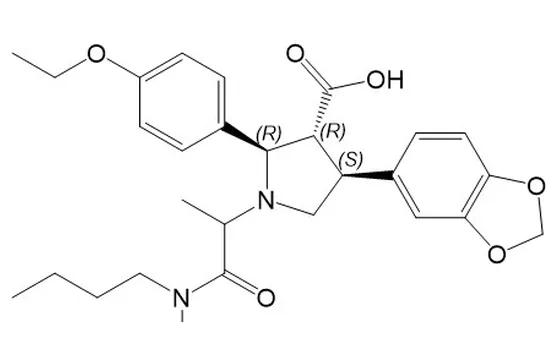
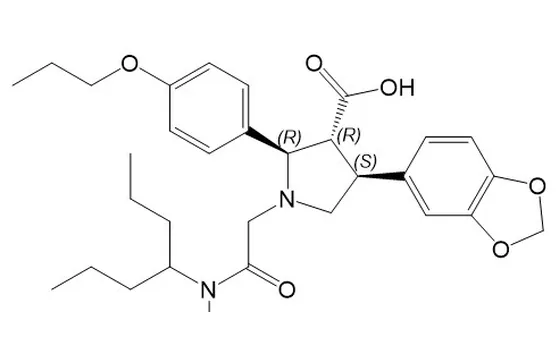
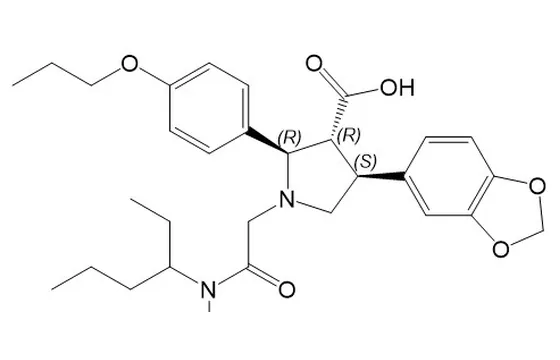
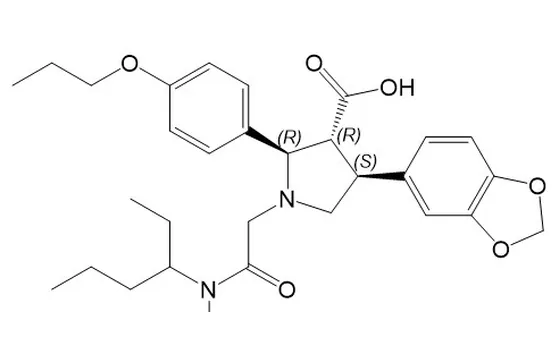
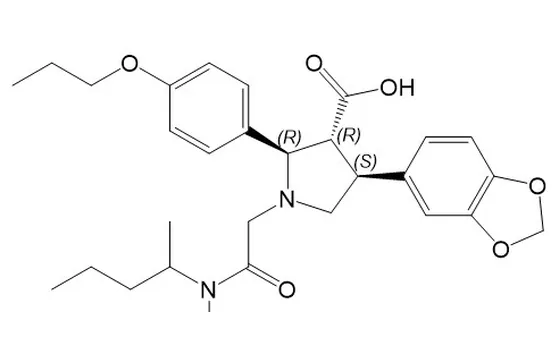
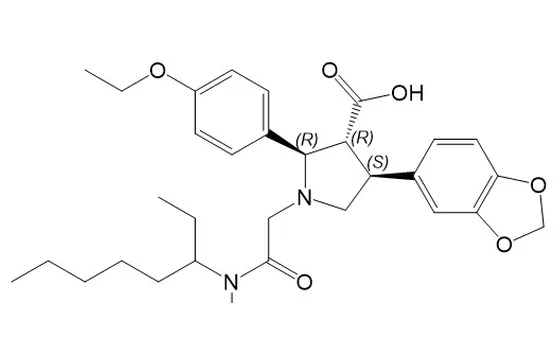
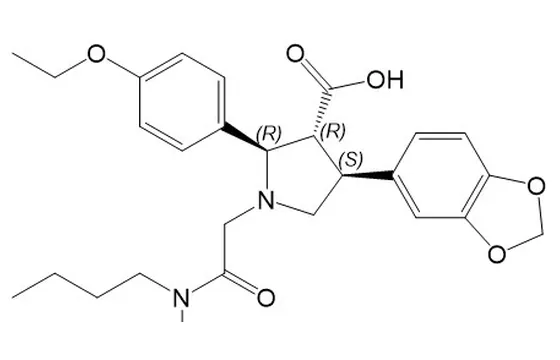
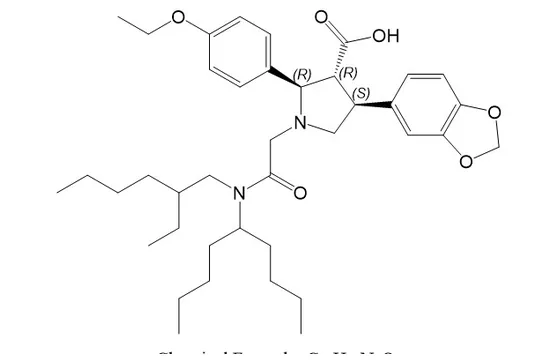
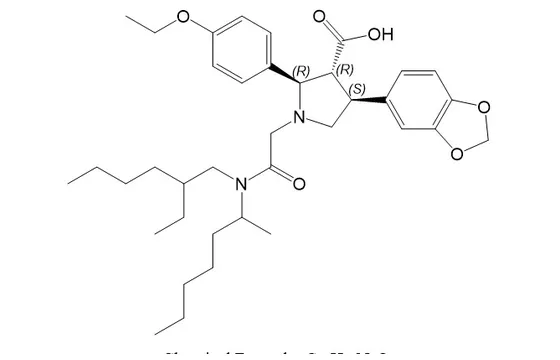
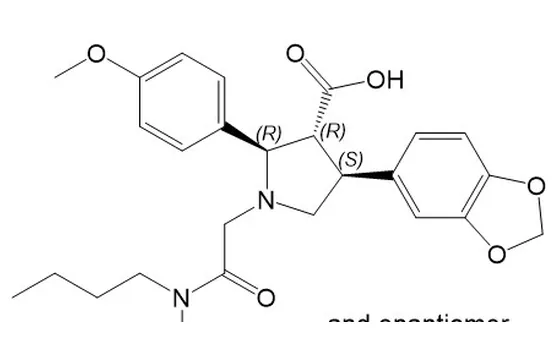
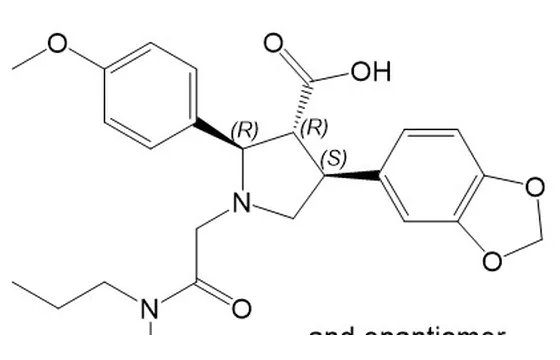
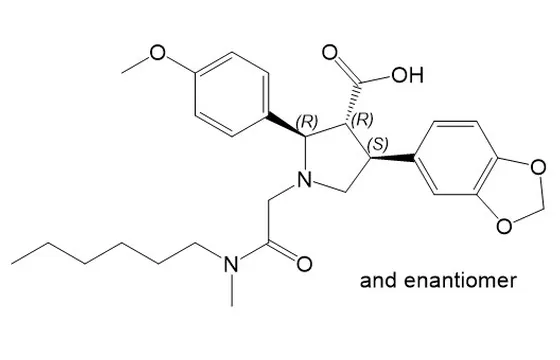
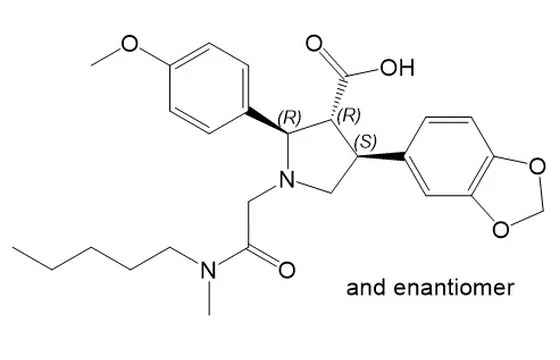
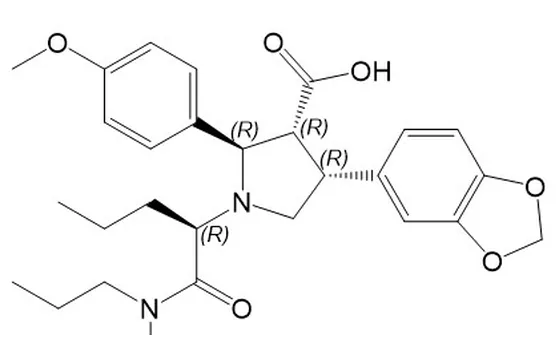
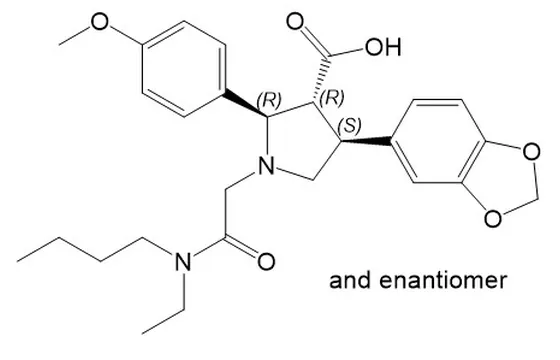
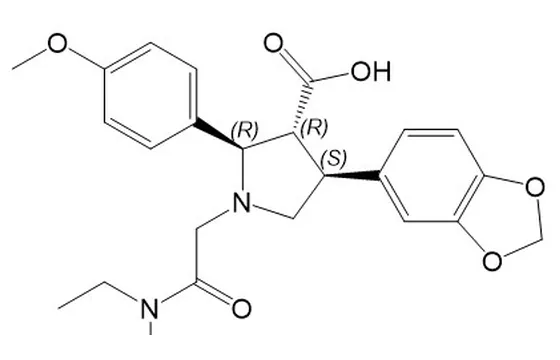
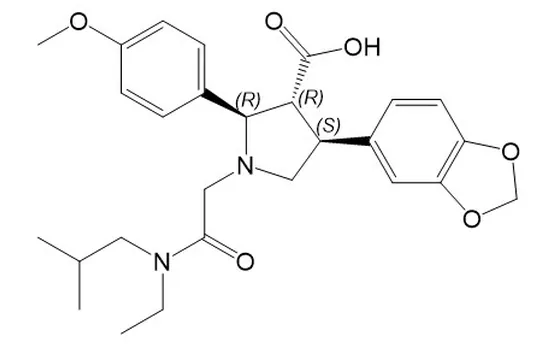
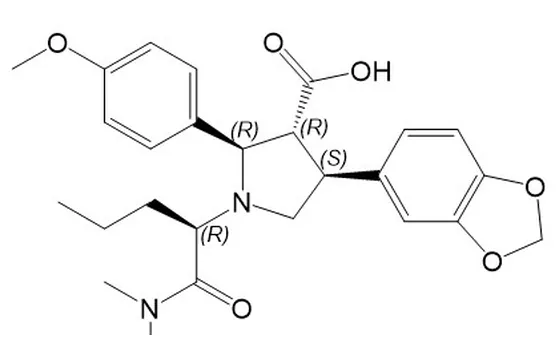
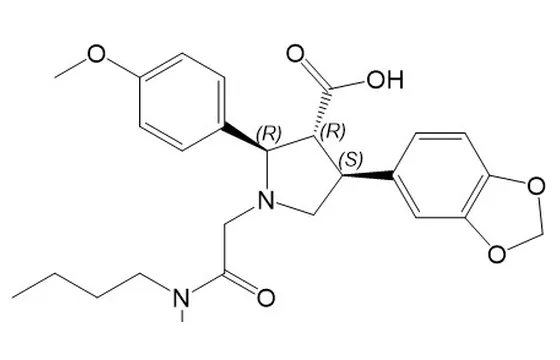
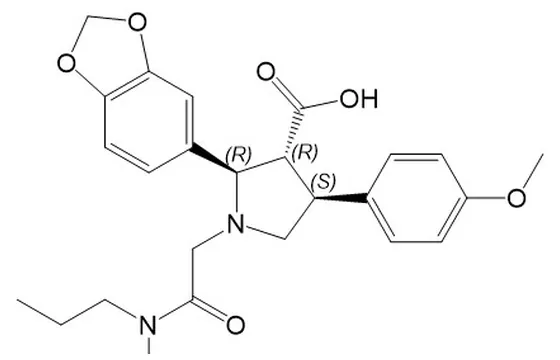
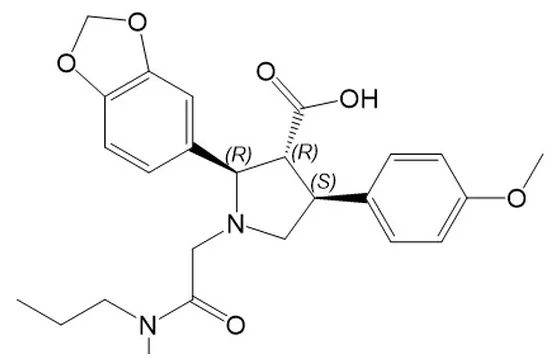
盐酸阿曲生坦↗(Atrasentan Hydrochloride,CAS 195733-43-8),C29H39ClN2O6,547.1,选择性内皮素 A 受体拮抗剂,IgA 肾病按 0.75 mg 每日一次给药[1][2]。本页 250 个条目:1 条原料药、249 条编号杂质,编号从 4 起、273 止,250 到 272 之间空着 21 个号。这些数字只说明目录规模,说明不了风险落在哪。把 250 条按分子式重排一遍,事情才清楚:198 条挤在一条 C25–C40 的 CH2 阶梯上,另一层线索藏在 76 条后缀「对映异构体混合物」的条目里。这个品种的杂质谱,重心不在骨架降解,在立体化学和一条二丁胺侧链。
关键要点
- 母体登记为盐酸盐 C29H39ClN2O6,547.1;249 条杂质全部按游离碱记(510.6),两者差 7.2%,称样时不能混[1][3]
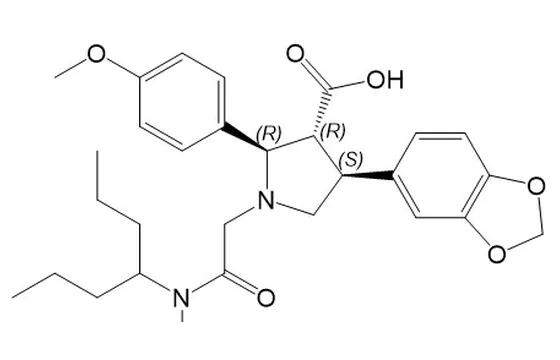
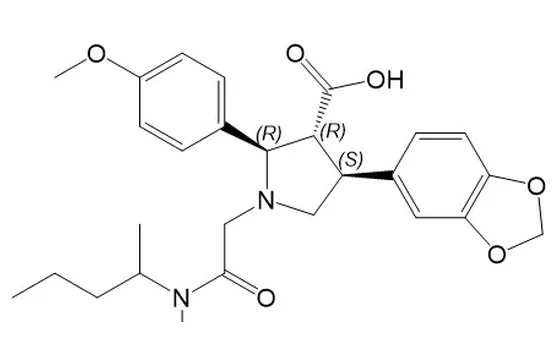
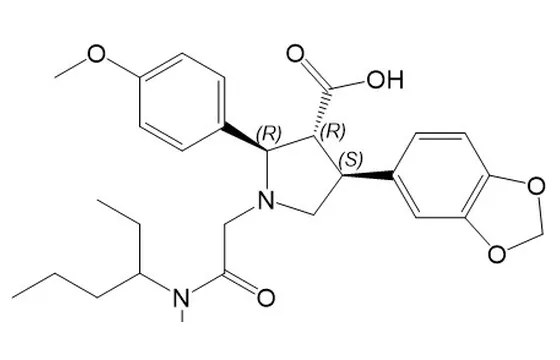
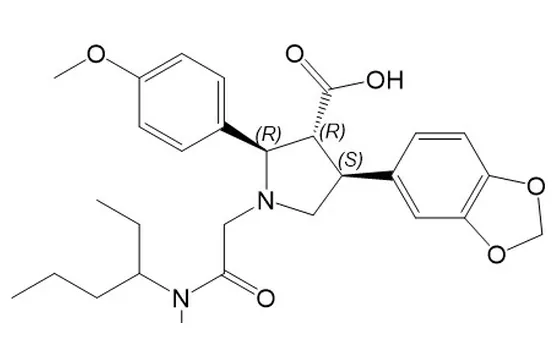
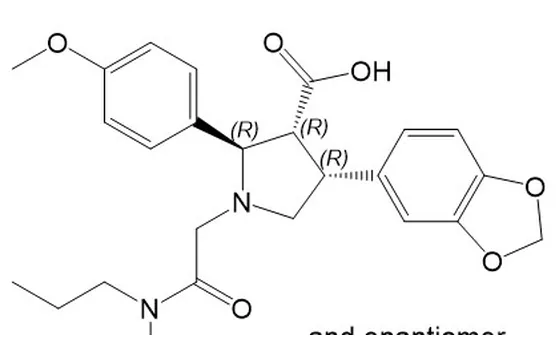
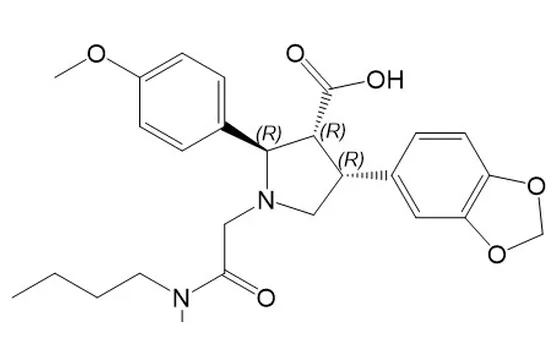
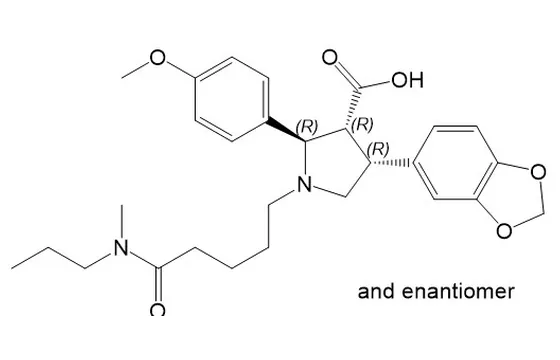
- 250 条里 198 条落在 C25–C40 的 CH2 阶梯上,相邻只差一个碳——差异在二丁胺的两个烷基链,不在母核
- 0.75 mg/天 的剂量让 Q3A 的「1.0 mg/天」绝对限永不触发,鉴定限只剩 0.10%[2][4]
- 同剂量下 M7 的 TTC 1.5 μg/天 折合 0.2%,比 0.10% 还宽;真正收紧的是亚硝胺那条 ng/天 的线[5]
编号排不出信息,分子式可以
250 条全部带 CAS 与分子式,250 个 CAS 无一重复。41 个不同分子式按碳数排开,是一条几乎连续的阶梯:C25 到 C40,每级多一个 CH2,中间只断两三处。母体是 C29,其中 8 个碳来自两个丁基;从 C25 到 C40,能变的只有这条链。
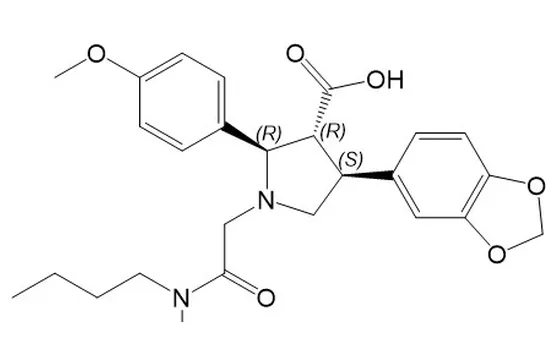
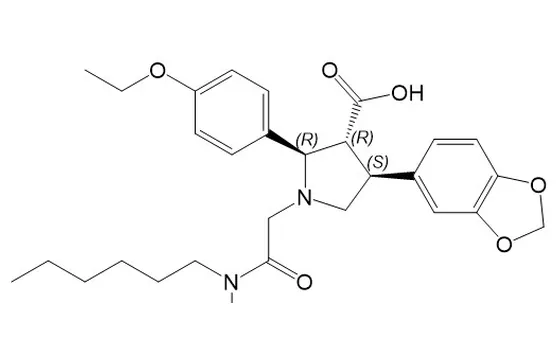
用处有两个。看陌生条目先算碳数:落在 27–31 的多半是丙基、戊基混进来的同类物,结构不必重画;碳数 ≥C35 的本页 66 条,二丁胺工艺里没有这种来源,属结构类似物库,做杂质谱完整性论证时不能计入「已识别杂质」。
方向也与代谢对得上:人肝微粒体里本品的 I 相反应包括 N-脱烷基、O-脱甲基、亚甲二氧基开环、羟基化与脱氢,18 个代谢物已被表征,酰基葡糖醛酸苷是主要产物[6]。链短一截(−CH2)、多一个氧(+O)、少 8 个氢(−8H)这三类条目,正对应 N-脱烷基、羟基化与脱氢三个出手点。
| 分子式家族 | 差值 | 条目 | 结构落点 |
|---|---|---|---|
| N2O6,C25–C40 | ±CH2 | 198 | 二丁胺两个烷基链的长度 |
| N3O6 | +N +H | 27 | 羰基与二丁胺之间插入 NH |
| N2O7 | +O | 17 | 环上羟基化,无 N-氧化物位点 |
| 少 8 个氢 | −8H | 4 | 吡咯烷环脱氢、芳构化 |
| C21H23NO5 | −C8H15NO | 3 | 侧链塌陷,只剩一个氮 |
表注:依据本页 250 条条目分子式实抓统计(2026-10-27)。
三个手性中心,为什么被登记成 76 条「混合物」
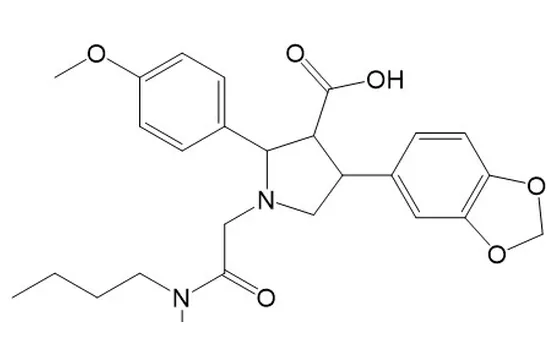
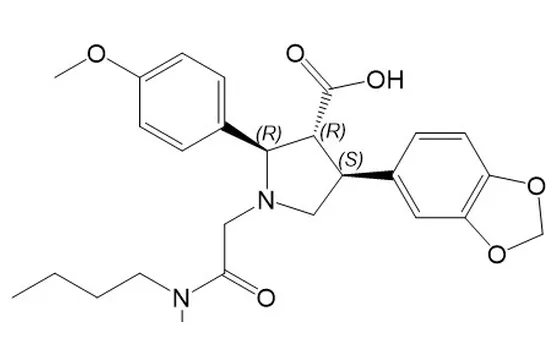
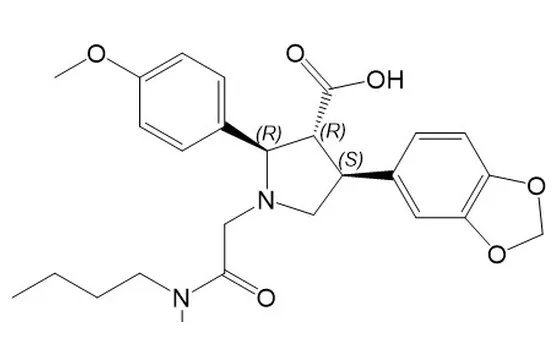
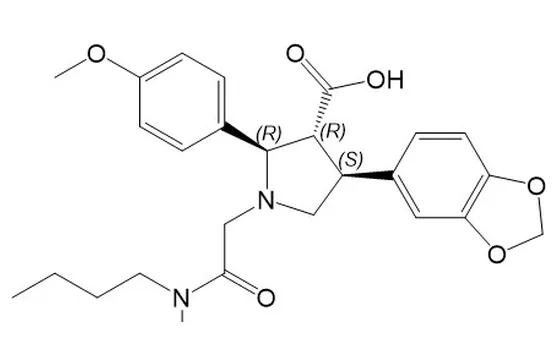
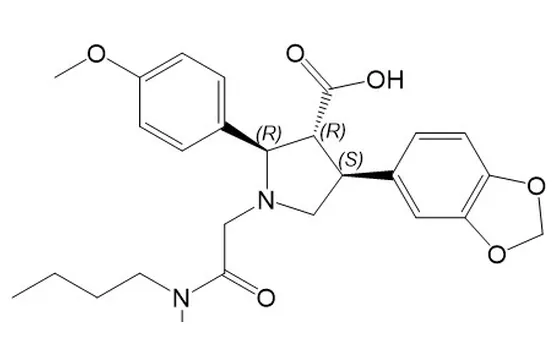
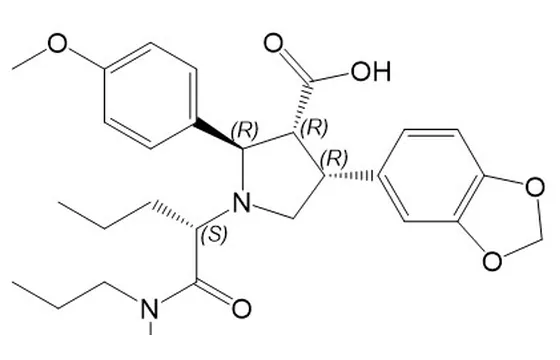
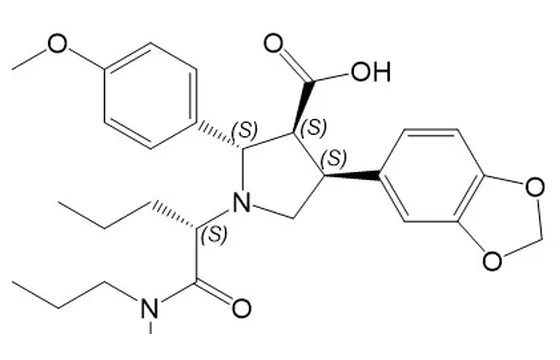
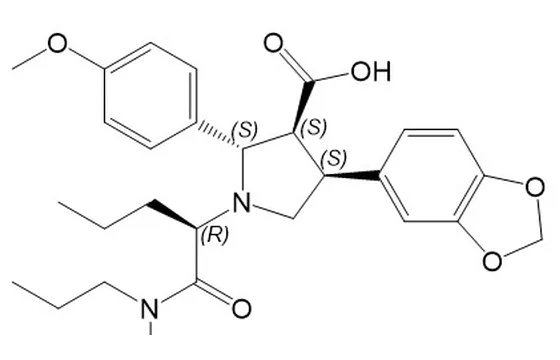
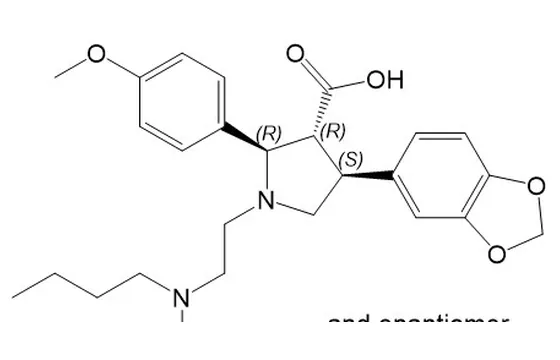
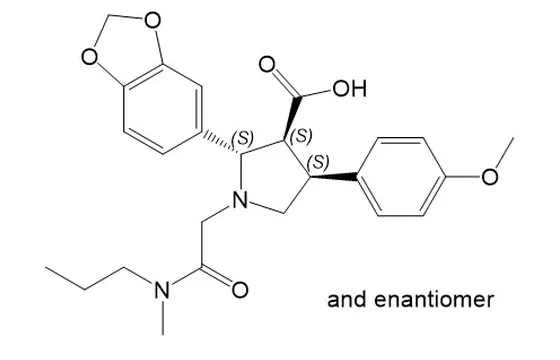
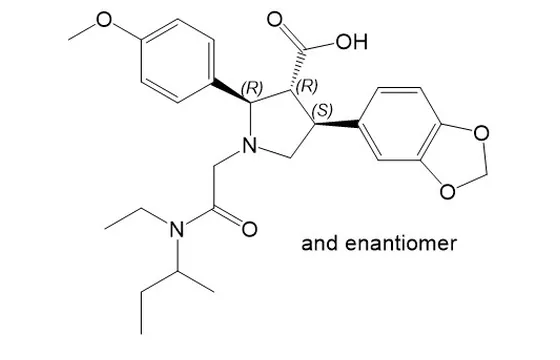
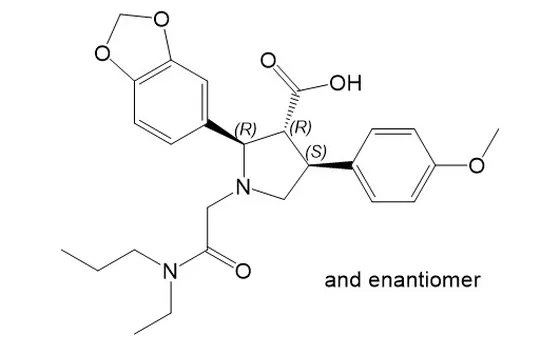
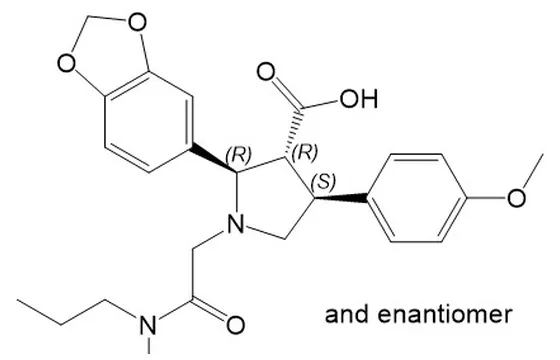
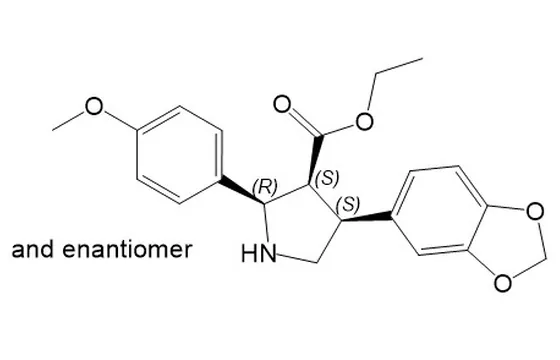
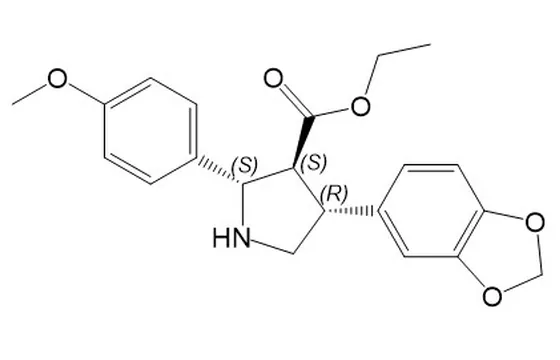
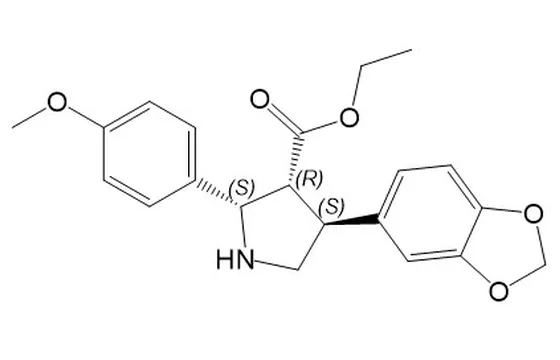
吡咯烷环的 2、3、4 位各带一个取代基:C2 是对甲氧基苯基,C3 是羧酸,C4 是苯并二氧戊环,全部带立体化学(2R,3R,4S)[1]。三个连续手性中心,理论上 8 个立体异构体。而目录里 76 条名字后面缀着「对映异构体混合物」,占全页 30%。这个后缀要读懂:它说的是「该条目按混合物登记」,不是「这是一个纯的对映体」。
影响很直接。非手性 C18 上对映体根本不分,C2 或 C4 单点反转得到的非对映体多半也只是一道肩峰;要覆盖这 76 条,必须另配一套手性方法(纤维素或直链淀粉类手性柱,正相或极性有机相模式),再用非手性方法确认主峰里没有共洗脱的非对映体。两套方法互为验证,缺一套就留一个盲区。
反过来,立体异构体的定量反而省事。8 个异构体发色团完全一致(苯并二氧戊环与对甲氧基苯基),摩尔吸光系数基本一样,校正因子按 1.0 处理站得住。这跟工艺杂质恰好相反——后者发色团不同,必须实测。所以一条「混合物」适合定位,不适合定量赋值:里面含几个异构体、比例多少,证书说不清。
多一个氮的那 27 条,值不值得单独排队
把氮数不等于 2 的条目挑出来,一共 27 条,分子式统一多一个 N、多一个 H,碳数与氧数不变。算不饱和度:C29H38N2O6 与 C29H39N3O6 都是 12。差值这么干净,结构只有一个——在羰基和二丁胺之间插进一个 NH,把酰胺变成酰肼。
这不是普通有关物质。酰肼在 ICH M7 的警示结构里要单独评估,不能因为「有关物质方法测得到」就算交差[5]。但它也不必然要压限度,先算阈值:本品 0.75 mg/天,Q3A 的「1.0 mg/天」绝对限永远不会先触发,鉴定限就是 0.10%,折合 0.75 μg/天[4];而 M7 的 TTC 1.5 μg/天 在这个剂量下相当于 0.2%。0.10% 的常规鉴定限比 TTC 更严,M7 在这里给的是余量,不是压力。
功夫该花在确认上:这 27 条是不是酰肼,靠 LC-HRMS 的精确质量(+15.01 Da 的 NH 增量)加对照品共流出定,确认了再走危害评估。反过来把它当成必须压到 ppm 级的亚硝胺处理,是白费力气。这一点与高剂量品种正好相反——20 mg/天 的品种,0.10% 就是 20 μg/天,TTC 的十几倍,那时候不另立限度根本过不去。
两个氮都被酰化,亚硝胺的入口在残留二丁胺
先排掉一个误判:它不能直接亚硝化。吡咯烷的氮接在 CH2CO 上,末端 N,N-二丁基也是酰胺氮,孤对电子都离域到羰基,既无 N–H,也无碱性中心。照搬「有仲胺就查 NDSRI」的路子,第一步就走不通。
入口在二丁胺。它既是酰化步骤的原料,也是酰胺水解的产物(C8H19N,129.24),本身是仲胺;体系里一旦有亚硝酸盐,生成的就是 N-亚硝基二丁胺(NDBA,C8H18N2O,158.24)[7]。所以评估对象是二丁胺残留水平与亚硝酸盐来源,不是母体。
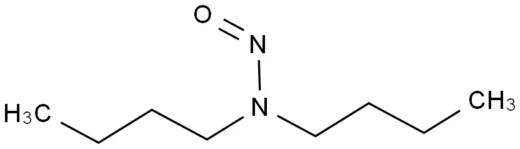
限度按 ng/天 算,与 TTC 不在一个量级。FDA 的 CPCA 五档 AI 为 1500 / 400 / 100 / 18 / 18 ng/天[8];按 0.75 mg/天 折算,PC3 的 100 ng/天 相当于 133 ppm,PC4 相当于 24 ppm,而 TTC 折算是 2000 ppm——差三个数量级。报告里一旦有亚硝胺信号,要讨论的是几十 ppm 过不过,不是超没超 0.1%。
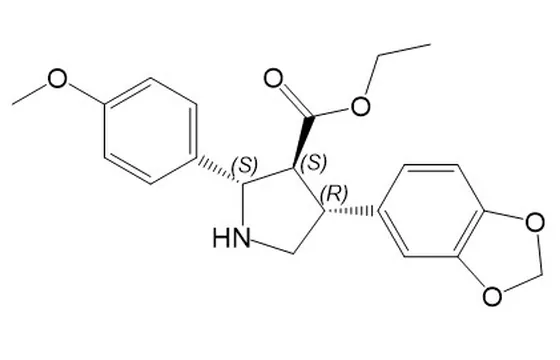
杂质 255、257、273 这三条 C21H23NO5 单独看:比母体少 C8H15NO、少一个不饱和度,环氮上只剩两个碳,侧链塌成了乙基。这类先归上游中间体,别当降解物查。
横向看,同靶点三个药都不能类推:波生坦的磺酰胺氮上有一个氢,是另一类亚硝化位点;马西替坦的磺酰胺氮被丙基和嘧啶占满,同样无 N–H;安立生坦↗虽有手性中心,骨架却是二苯基丙酸波生坦马西替坦安立生坦。同是内皮素 A 拮抗剂,亚硝胺这一层没有共性,共享的只有低剂量、长疗程这个前提。
盐酸盐那一层,和 21 个说不清的缺号
本页只有 1 条带 ·HCl:原料药 C29H39ClN2O6,547.1。剩下 249 条全部按游离碱登记,杂质4 就是 C29H38N2O6,510.6[3]。一除是 1.072——称样与折回盐都要过这一步。拿 510.6 当 547.1 称,误差 7%,比多数方法的重复性还大。顺带一句:两个氮都是酰胺氮,「盐酸盐」的成盐计量该在方法开发时问清楚。
编号上还要交代:250 到 272 空着 21 个号,这是编制留下的空档,既不证明那些杂质存在,也不证明不存在。覆盖度自查按分子式家族走(198 / 27 / 17 / 4 / 3),比按号段可靠。
公开的方法参数不多。1999 年那篇 ABT-627 的有关物质方法是第一套:Inertsil ODS-2 柱,含量等度、有关物质梯度,检出限 0.01%、定量限 0.05%,线性 0.60–17.8 μg/mL,原料药与制剂中杂质 RSD 分别 3.7%–12% 与 5.5%–16.9%[9]。参数今天仍可当起点,但它是非手性方法,76 条立体异构体一条也管不到;校正因子与定量限该怎么取舍,按药典通则 9101 的口径[10]。
注册侧数据还薄:CDE 公开受理 8 条、申报单位 7 家,全部是盐酸阿曲生坦片(进口 4、补充 2、未标注 2;2024 年 1 条、2026 年 7 条),境内查不到仿制申报[11]。需求集中在进口注册的杂质谱比对与仿制起点研究,还没到一致性评价。
本目录收录盐酸阿曲生坦 250 条,从原料药到烷基链同系物、酰肼型、羟基化、侧链缺失各类骨架都有覆盖:[→ 查看盐酸阿曲生坦全部条目](250 条条目)。游离碱另有独立页面 阿曲生坦 13 条,建账时先分清盐与碱。
六个问题的答法:手性方法、酰肼条目、亚硝胺入口与缺号
非手性 C18 方法能看到对映异构体吗?
标着「对映异构体混合物」的条目,能当定量对照品吗?
那 27 条多一个氮的条目,是不是都要按 M7 走一遍?
本品到底要不要做亚硝胺风险评估?入口在哪?
编号 250 到 272 空着,是不是这些杂质不存在?
对照品称样,按盐算还是按游离碱算?
参考资料与来源
- PubChem(NCBI),Atrasentan hydrochloride 化合物记录:CAS 195733-43-8,C29H39ClN2O6,547.1,化学名 (2R,3R,4S)-4-(1,3-benzodioxol-5-yl)-1-[2-(dibutylamino)-2-oxoethyl]-2-(4-methoxyphenyl)pyrrolidine-3-carboxylic acid hydrochloride,访问日期 2026-10-27
- 《新英格兰医学杂志》(NEJM),Atrasentan in Patients with IgA Nephropathy:III 期随机对照试验,atrasentan 0.75 mg 每日一次、疗程 132 周(PMID 39460694),访问日期 2026-10-27
- PubChem(NCBI),Atrasentan 游离碱化合物记录:CAS 173937-91-2,C29H38N2O6,510.6,与盐酸盐相差 36.46(HCl),访问日期 2026-10-27
- ICH(国际人用药品注册技术协调会),Q3A(R2)《新原料药中的杂质》:日剂量不超过 2 g 时,报告阈值 0.05%、鉴定阈值取 0.10% 与 1.0 mg/天中的低者,访问日期 2026-10-27
- ICH(国际人用药品注册技术协调会),M7(R2)《评估和控制药物中 DNA 反应性(致突变)杂质以限制潜在致癌风险》:TTC 1.5 μg/天;警示结构清单含肼与酰肼类,访问日期 2026-10-27
- Pharmaceutics(MDPI),Characterization of Atrasentan Metabolic Pathway in Human Liver Microsomes Using Feature-Based Molecular Networking:18 个代谢物,含 N-脱烷基、O-脱甲基、亚甲二氧基开环、羟基化与脱氢(PMID 42357347),访问日期 2026-10-27
- PubChem(NCBI),N-亚硝基二丁胺(NDBA)化合物记录:CAS 924-16-3,C8H18N2O,158.24,N,N-dibutylnitrous amide,访问日期 2026-10-27
- 美国 FDA《Recommended Acceptable Intake Limits for Nitrosamine Drug Substance-Related Impurities (NDSRIs)》:按 CPCA 分 PC1–PC5 五档,可接受摄入量 1500 / 400 / 100 / 18 / 18 ng/天(本页仅列名称,未附链接)
- Journal of Pharmaceutical and Biomedical Analysis,Determination of the endothelin receptor antagonist ABT-627 and related substances by high performance liquid chromatography:Inertsil ODS-2 柱,检出限 0.01%、定量限 0.05%,线性 0.60–17.8 μg/mL(PMID 10698541),访问日期 2026-10-27
- 《中国药典》2020 年版四部,通则 9101《药品质量标准分析方法验证指导原则》:专属性、检测限与定量限要求;通则 0512 高效液相色谱法关于校正因子的处理,访问日期 2026-10-27
- 国家药品监督管理局药品审评中心(CDE),受理品种信息公开:以「阿曲生坦」检索得 8 条受理记录、7 家申报单位,全部为盐酸阿曲生坦片(进口 4、补充申请 2、未标注 2;2024 年 1 条、2026 年 7 条)。所得为公开受理记录,不等于获批家数(抓取日期 2026-10-27),访问日期 2026-10-27
以上内容为 CATO 佳途技术团队原创整理,引用的法规与公开资料已在文末标注来源,仅供技术参考,不构成质量标准或法规建议;具体方法、限值与申报要求以现行法规、药典正文及官方发布为准。页面下方为该品种全部杂质对照品条目,可按 CAS 号或货号进一步检索。
Atrasentan Hydrochloride — drug substance & impurities
250 items incl. the drug substance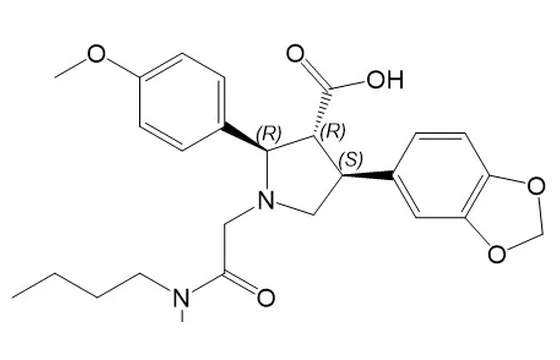
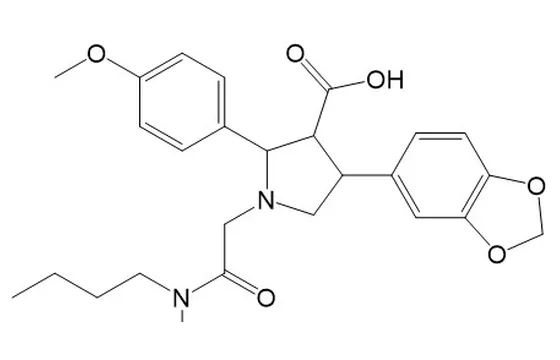
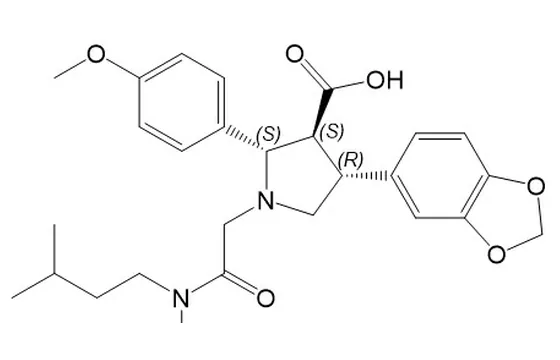
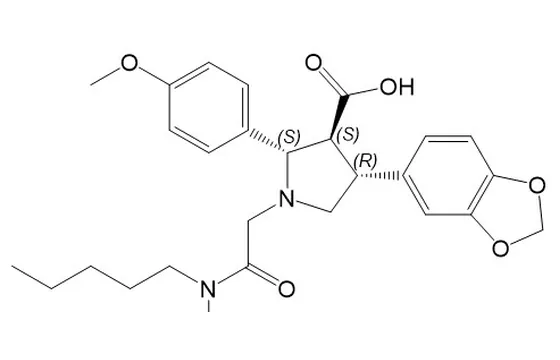
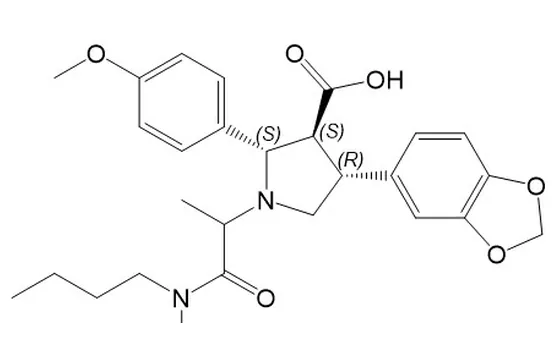
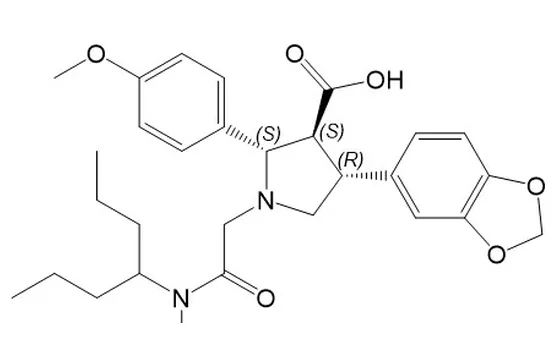
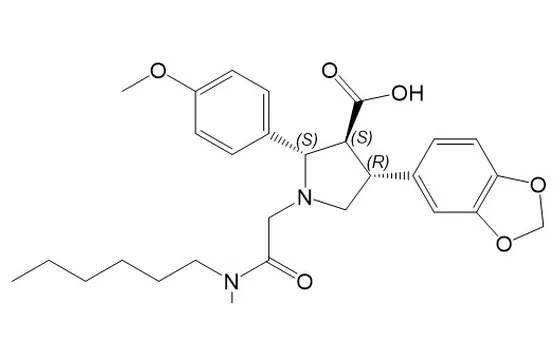
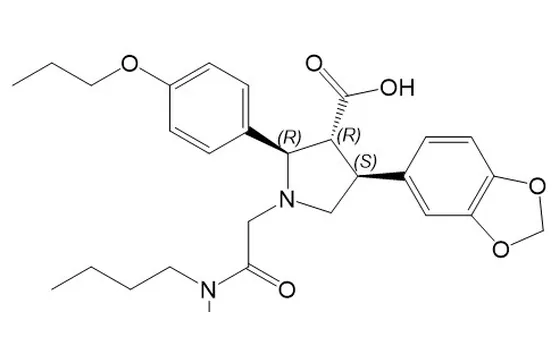
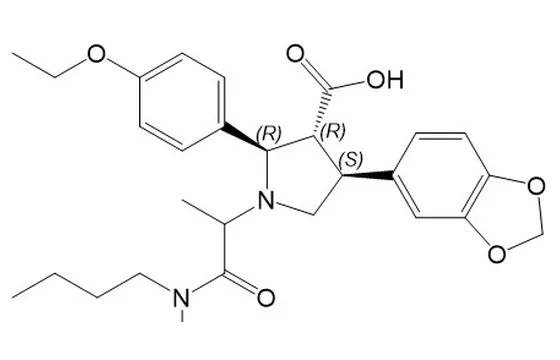
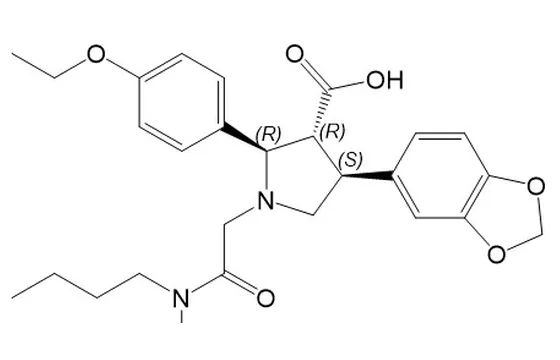
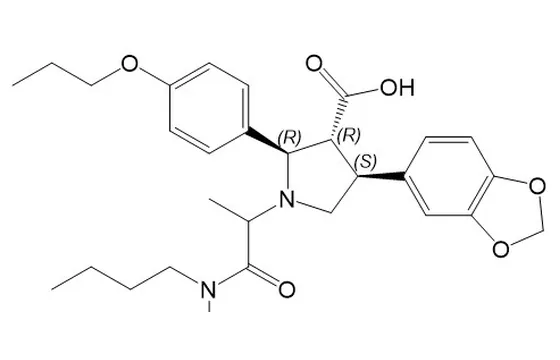
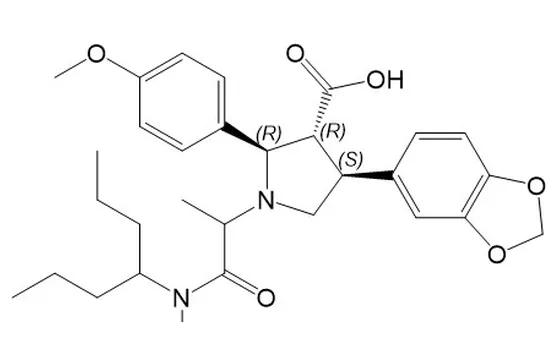
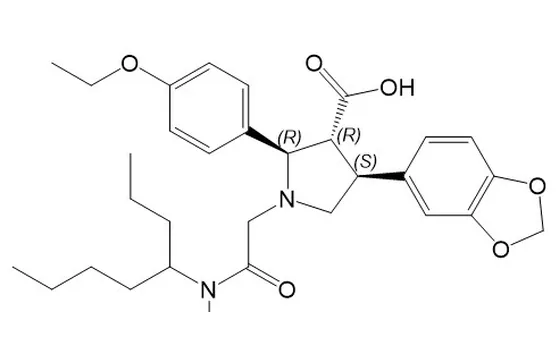
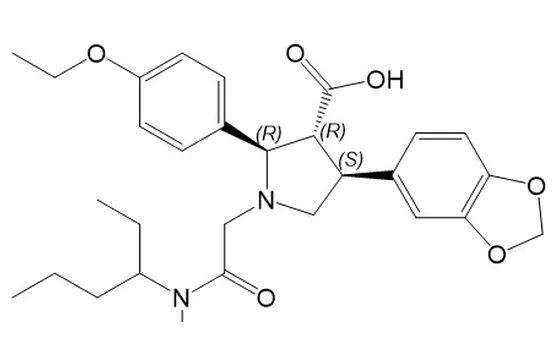
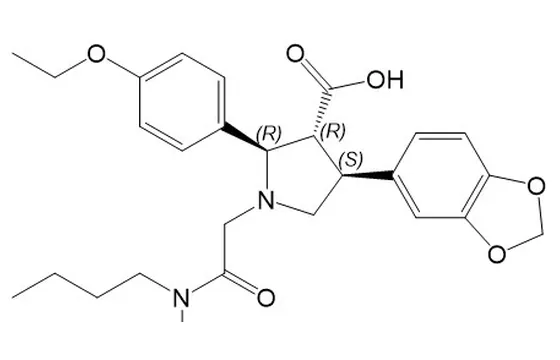
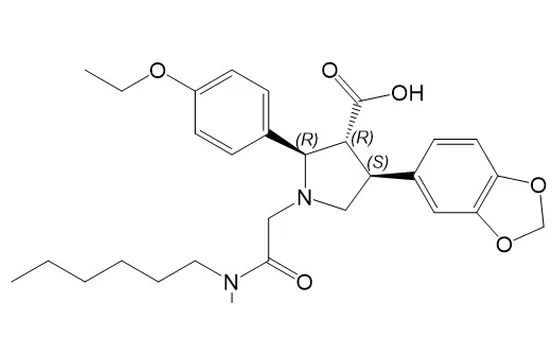
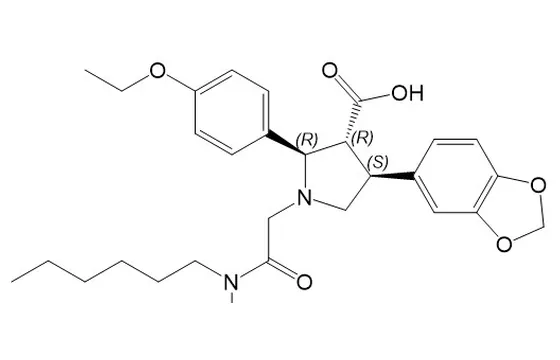
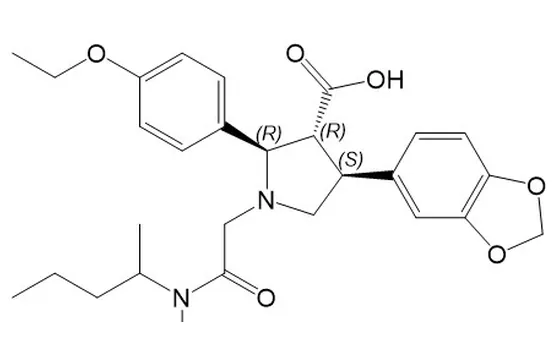
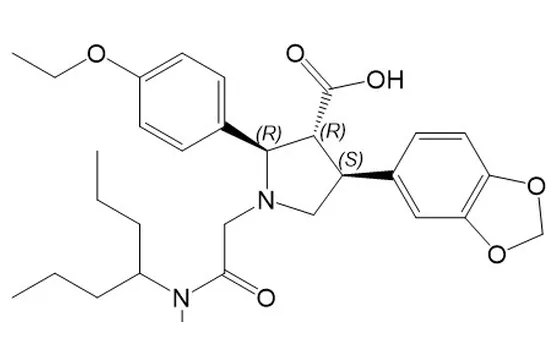
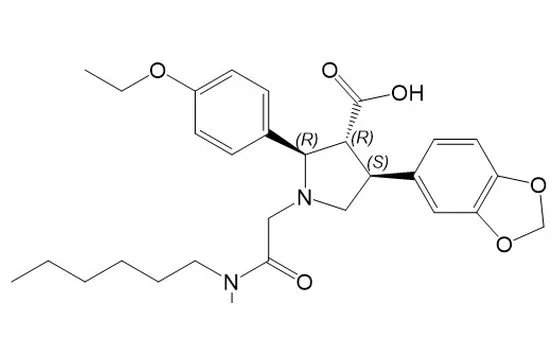
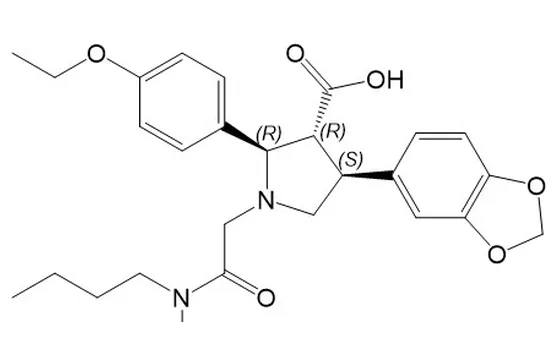
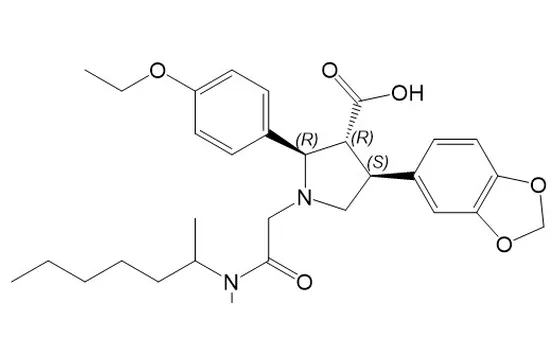
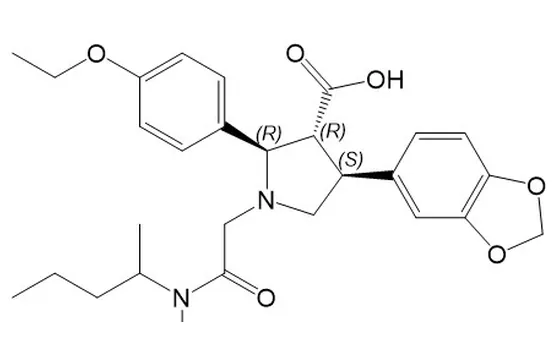
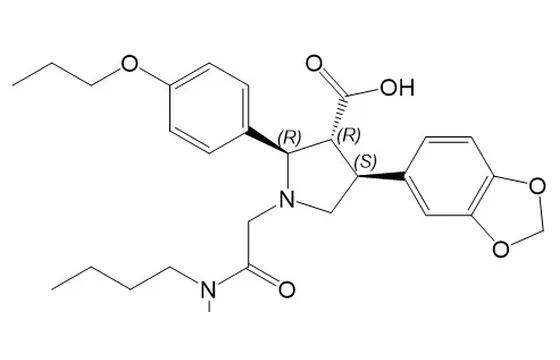
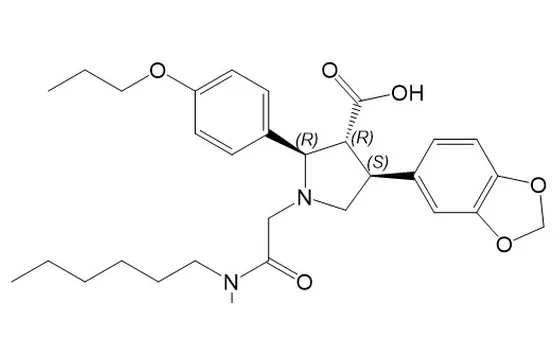
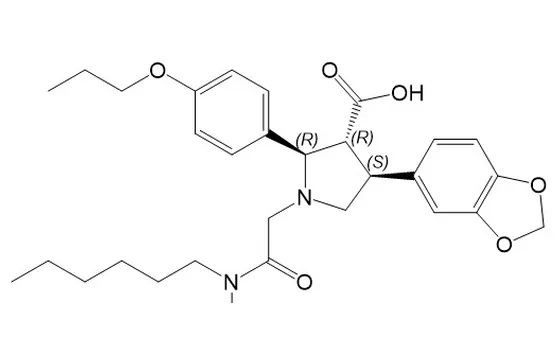
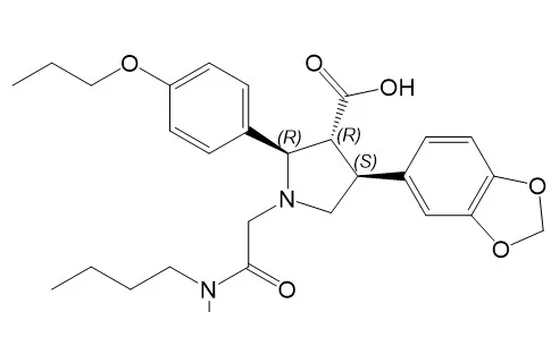
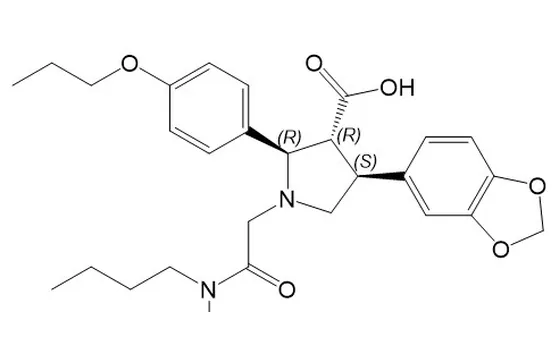
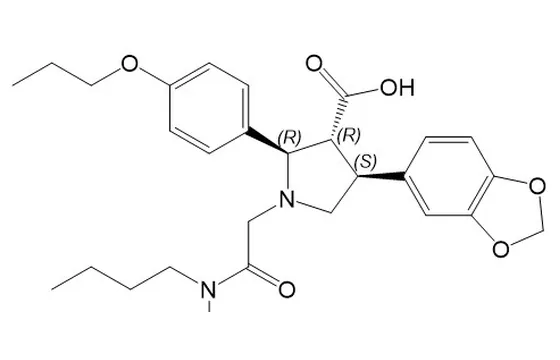
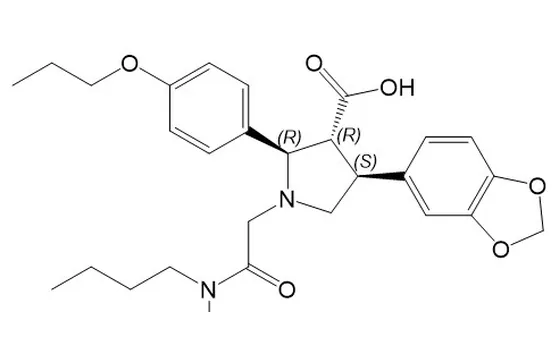
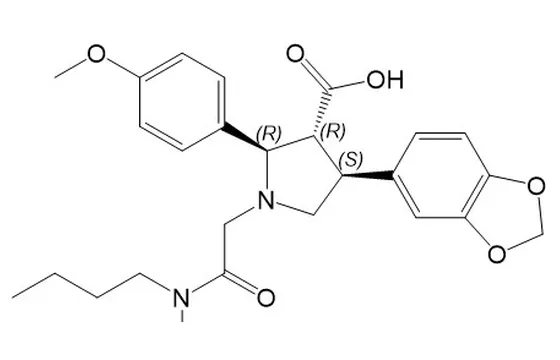
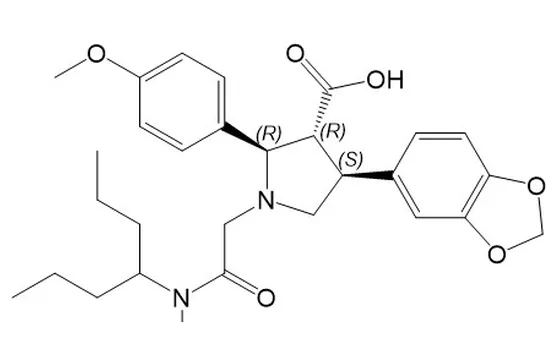
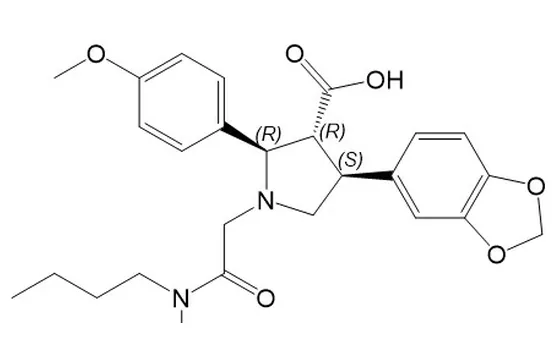
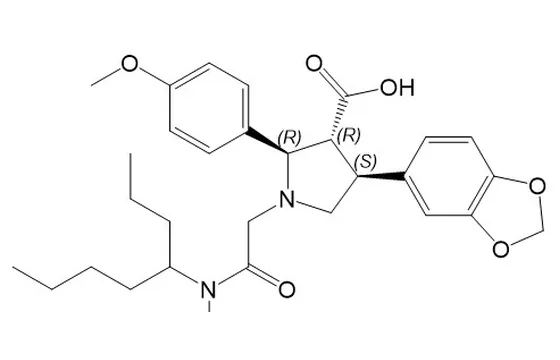
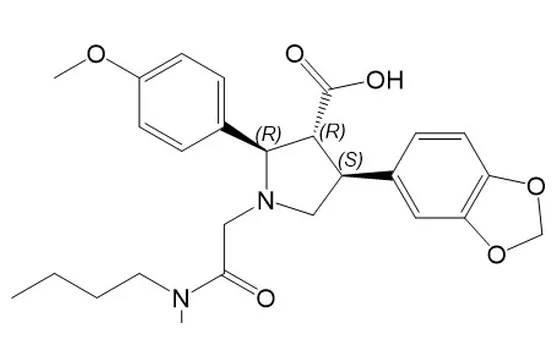
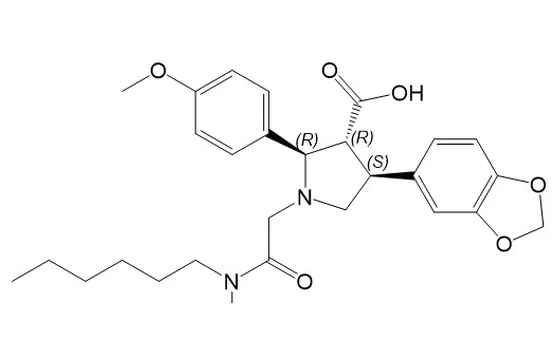
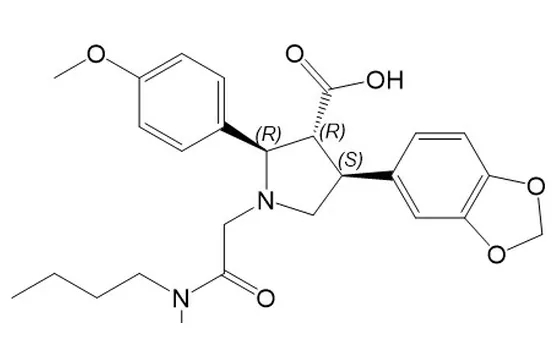
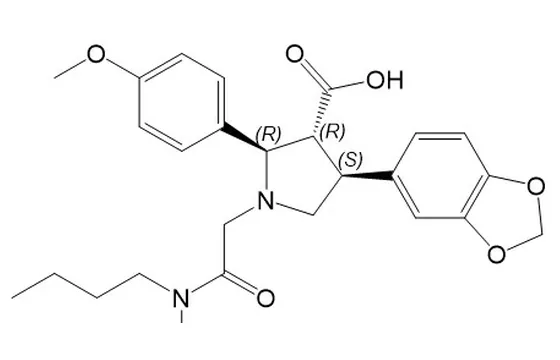
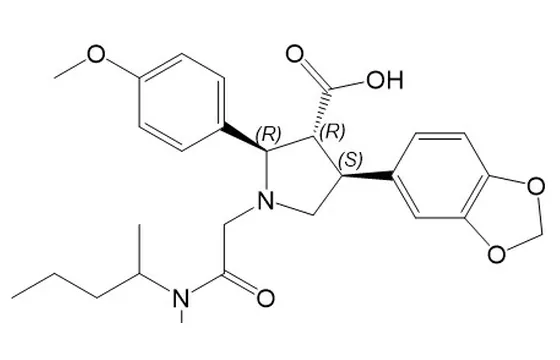
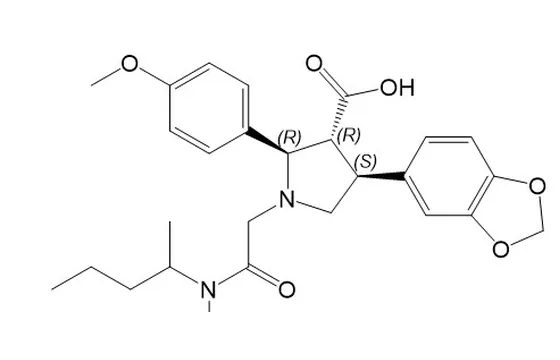
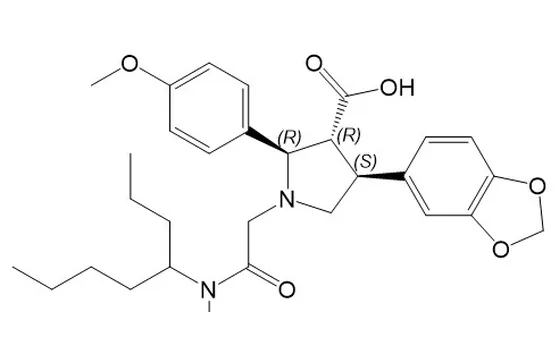
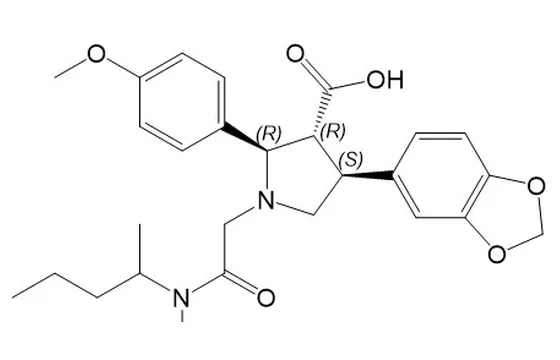
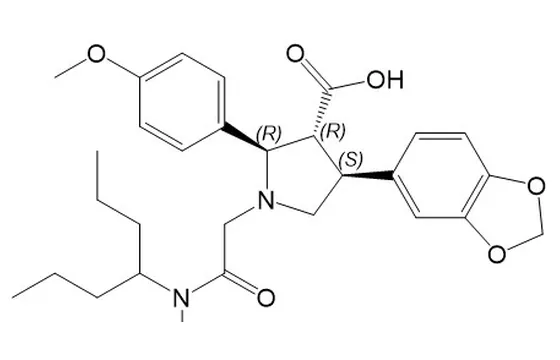
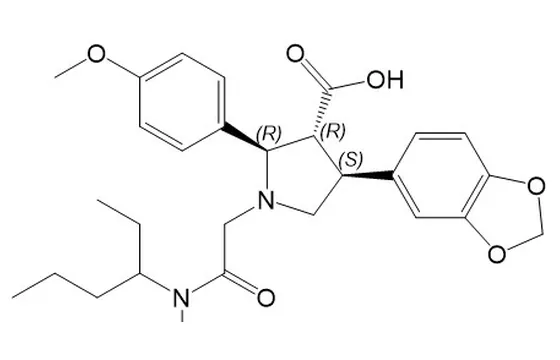
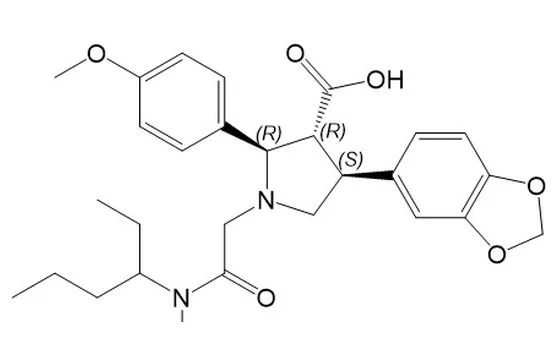
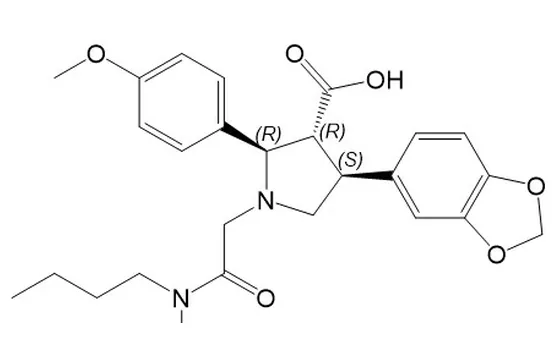
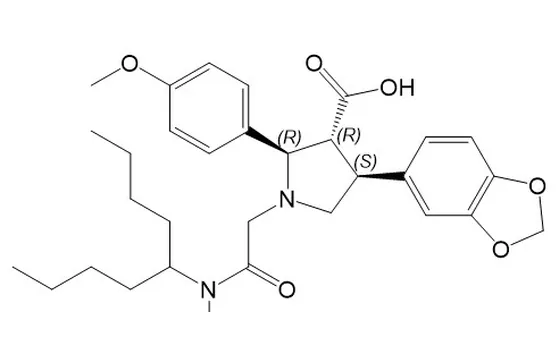
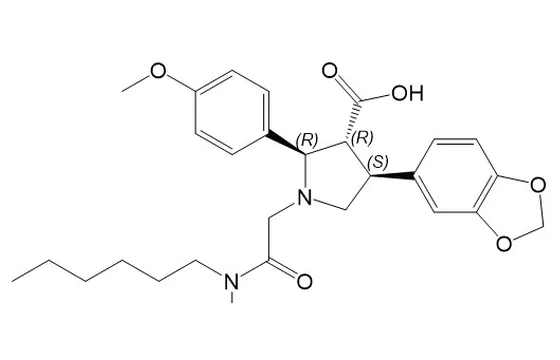
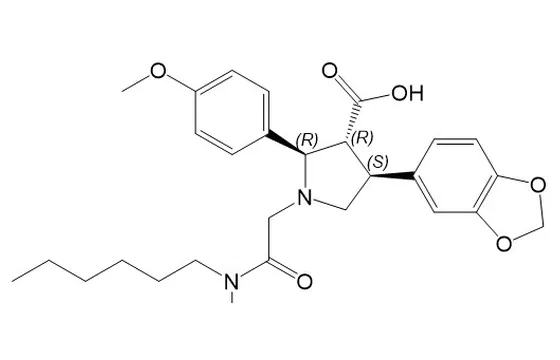
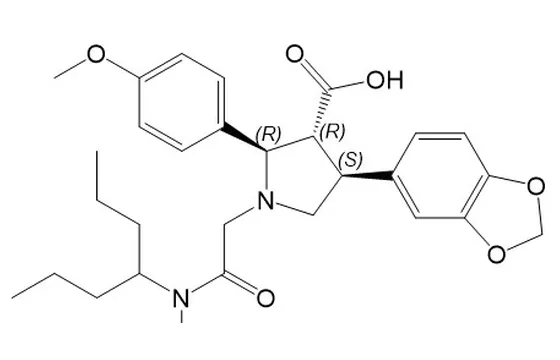
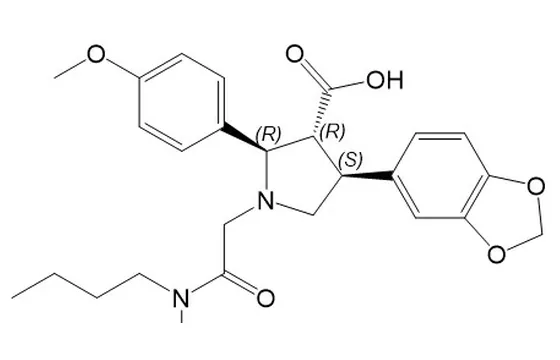
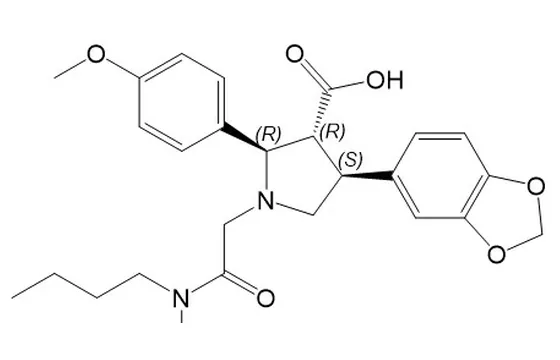
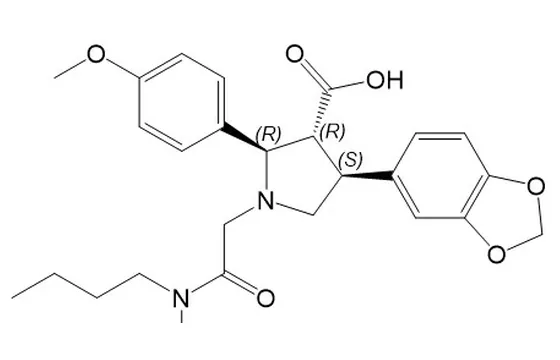
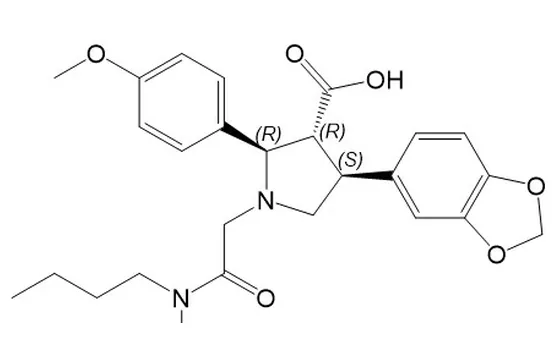
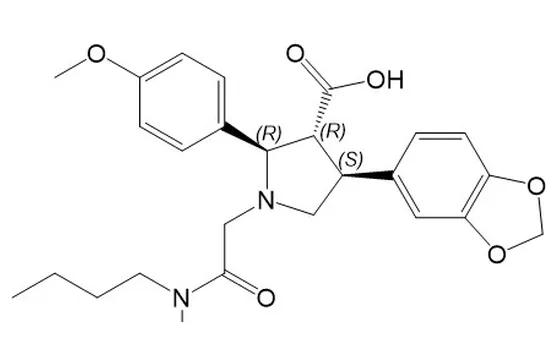
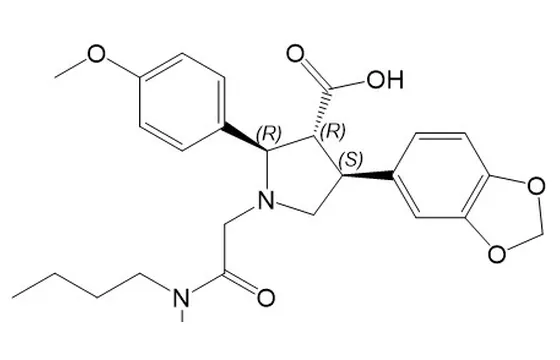
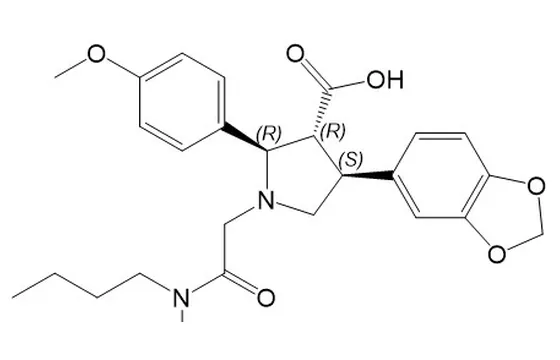
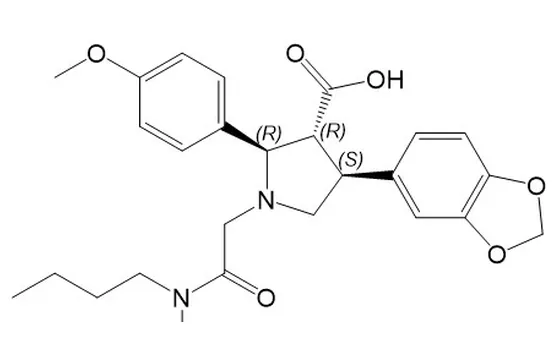
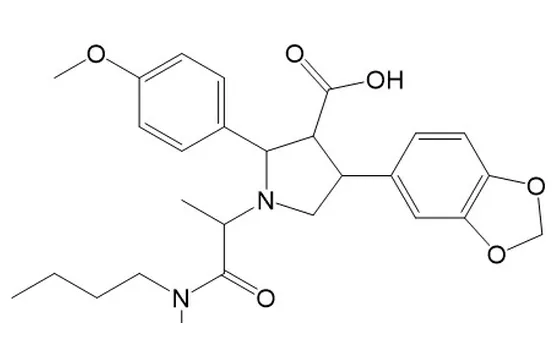
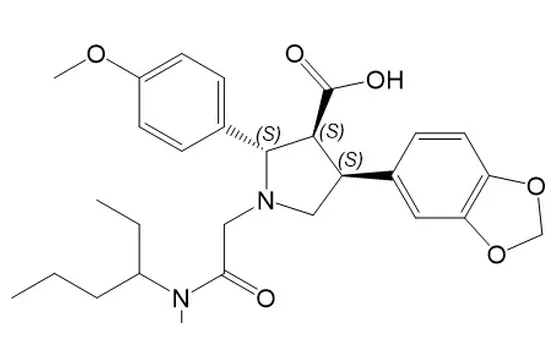
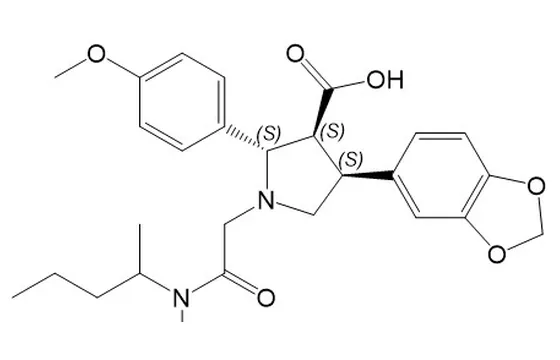
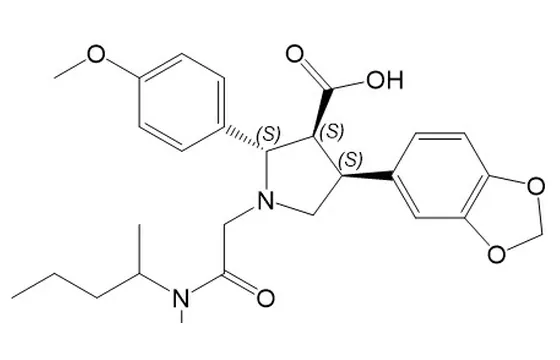
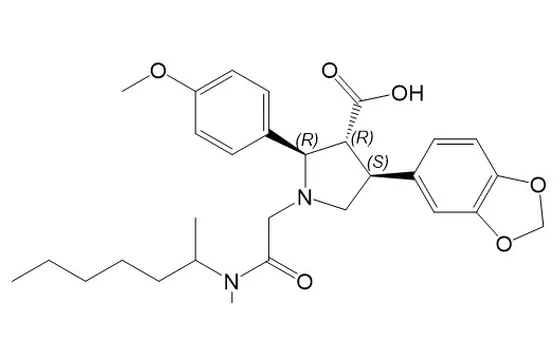
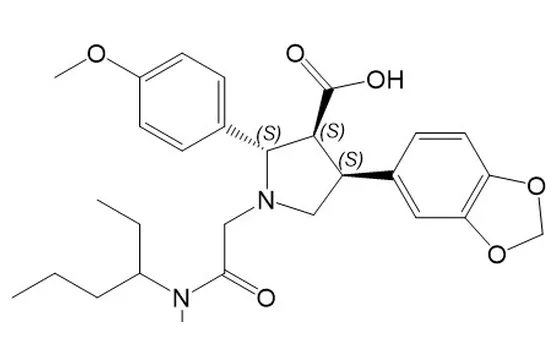
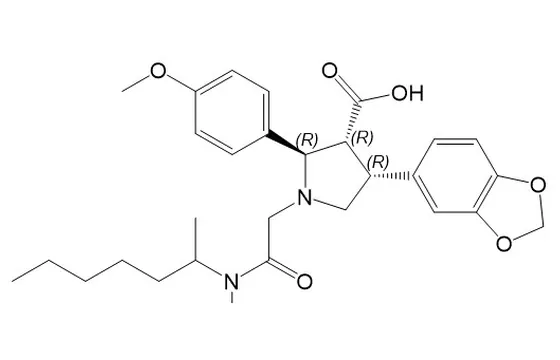
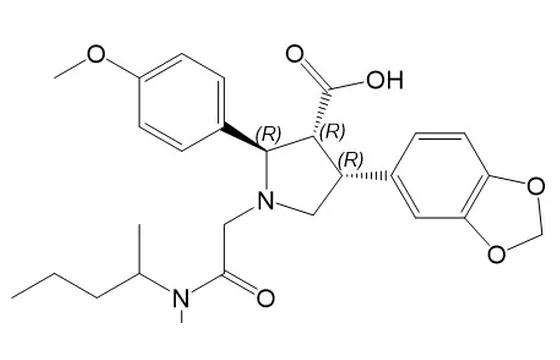
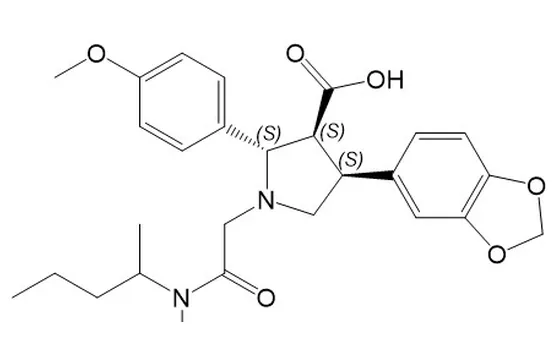
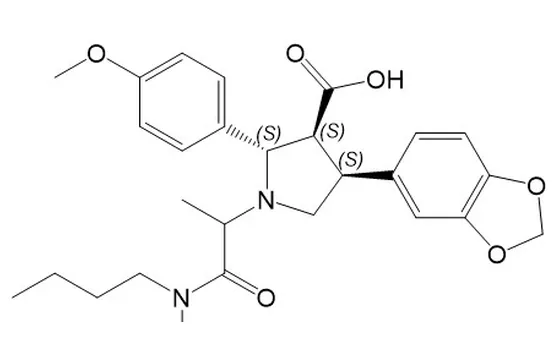
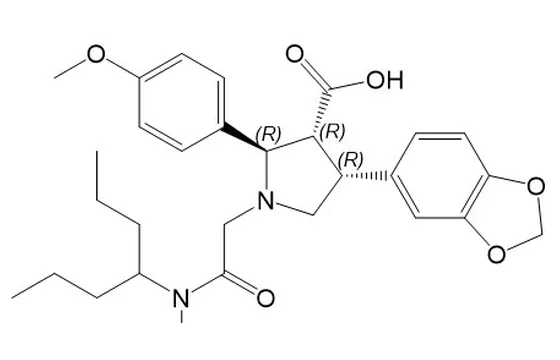
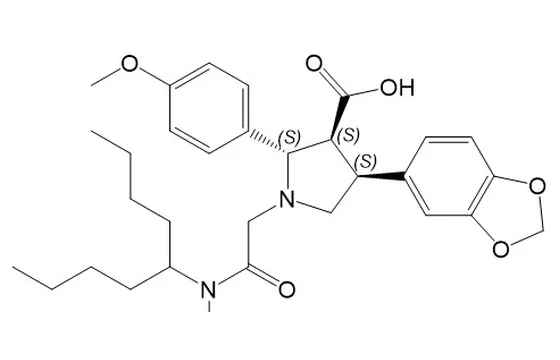
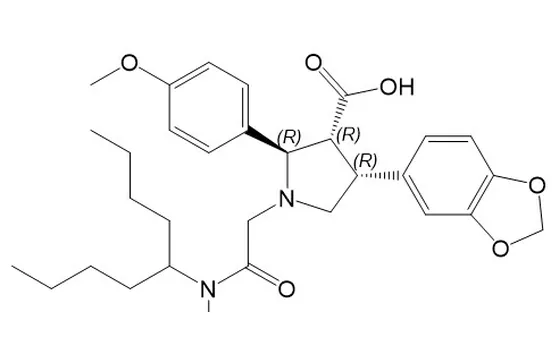
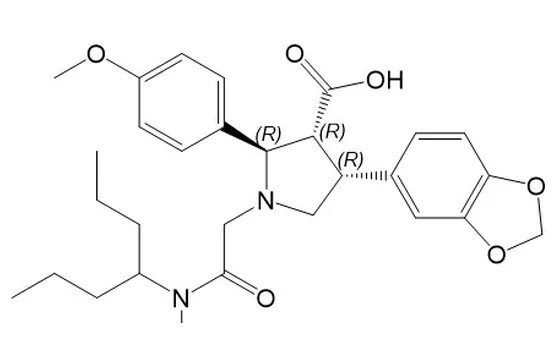
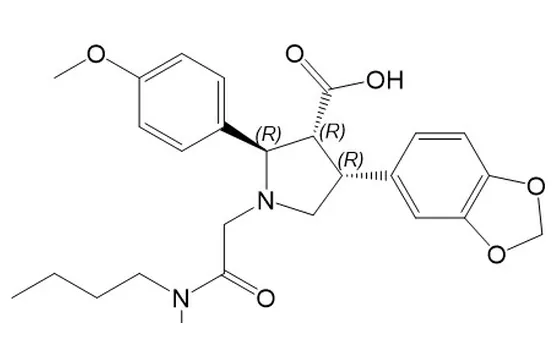
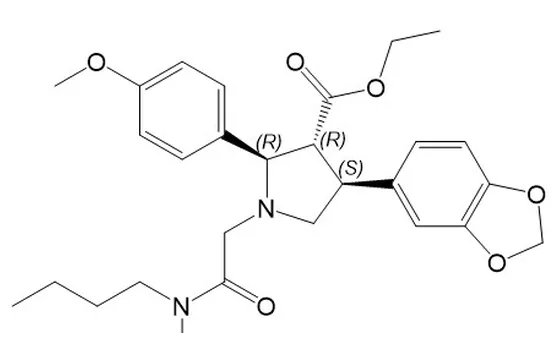
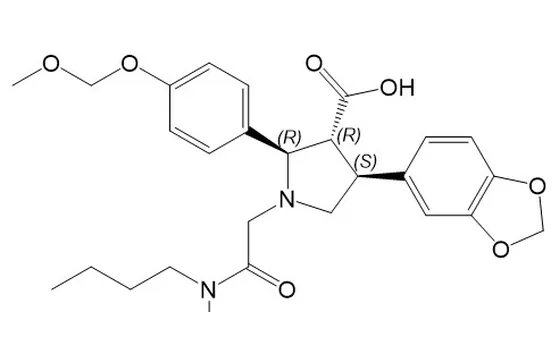
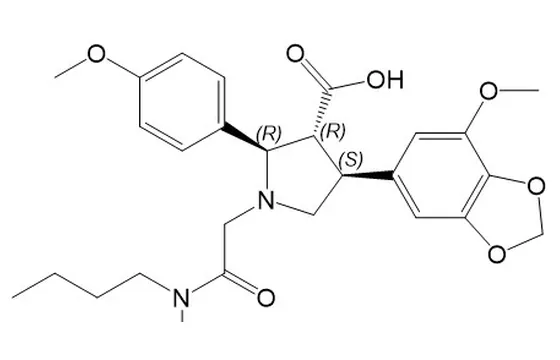
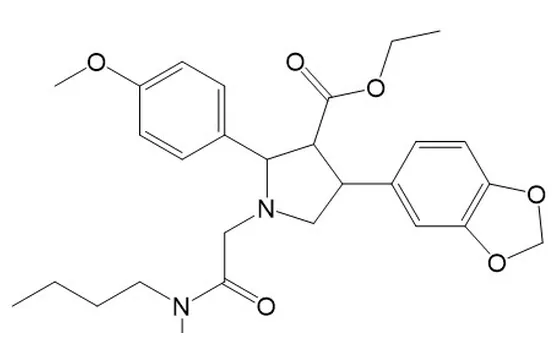
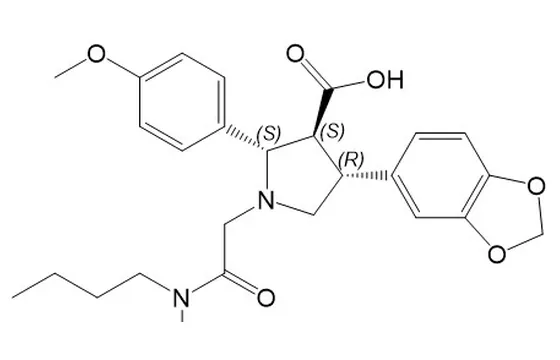
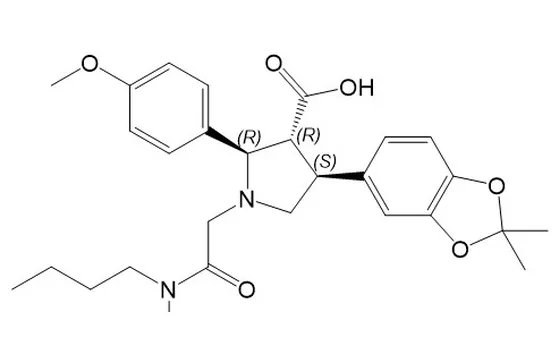
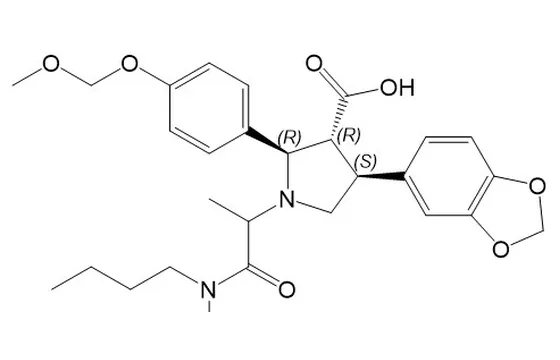
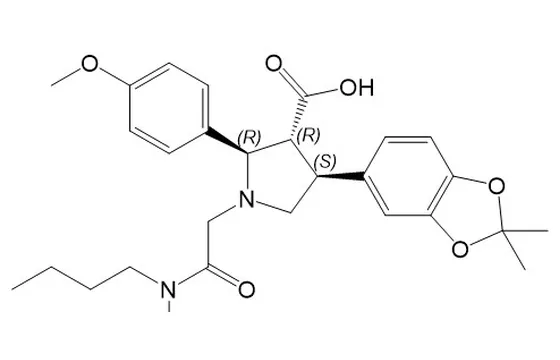
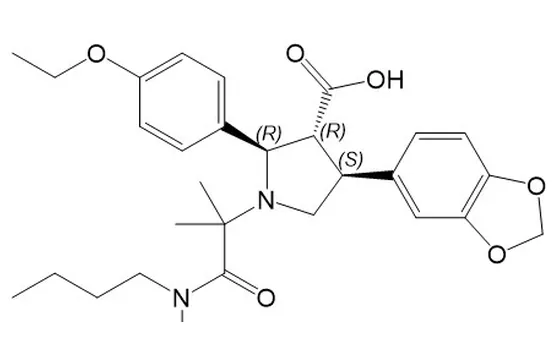
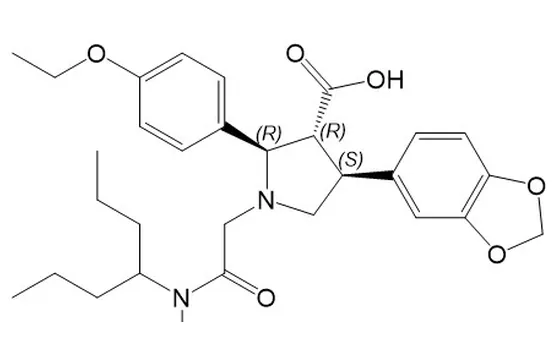
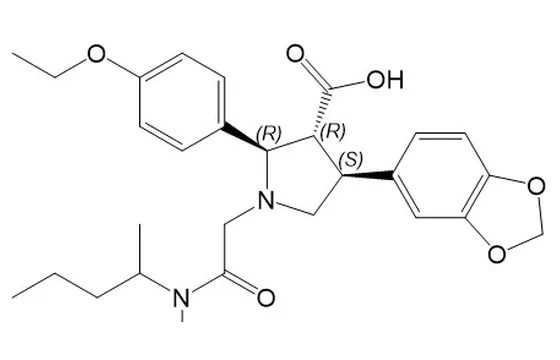
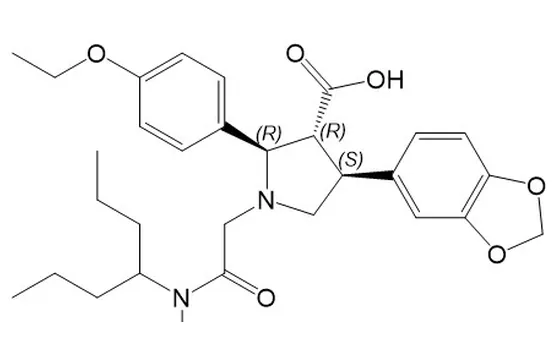
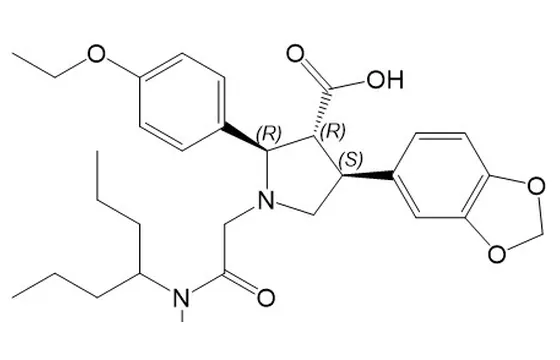
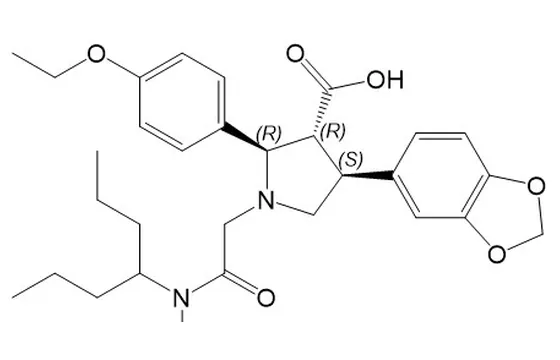
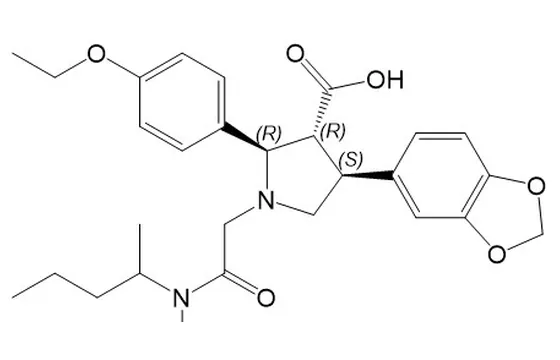
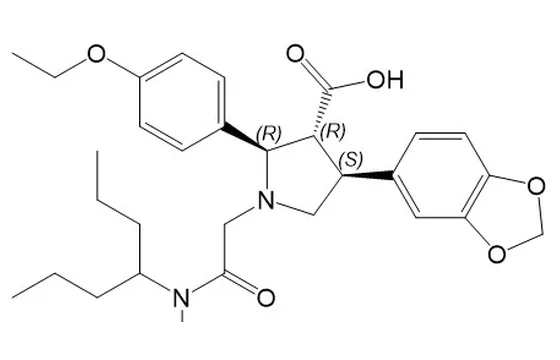
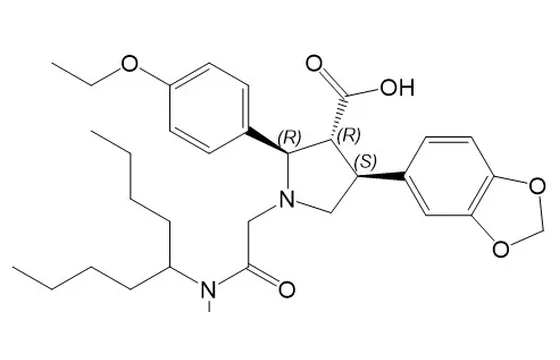
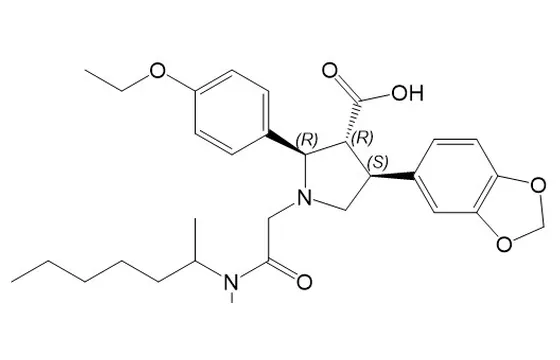
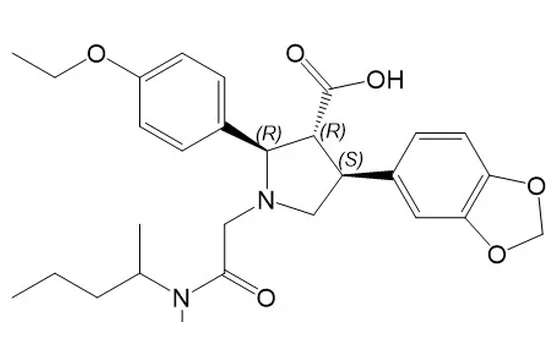
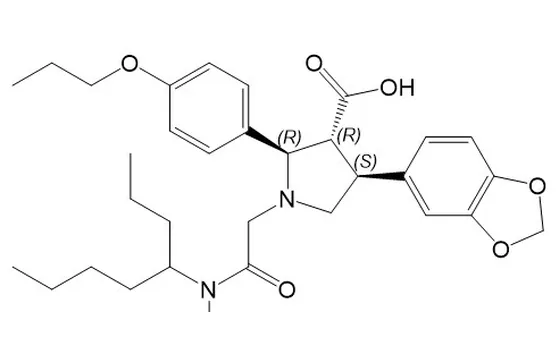
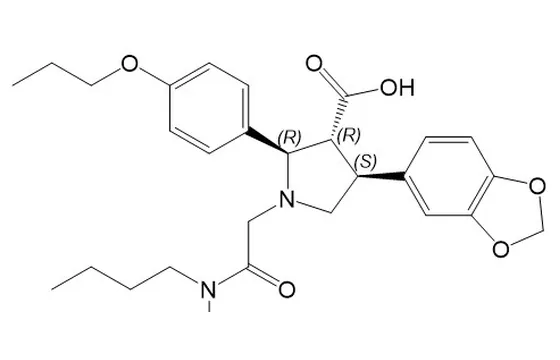
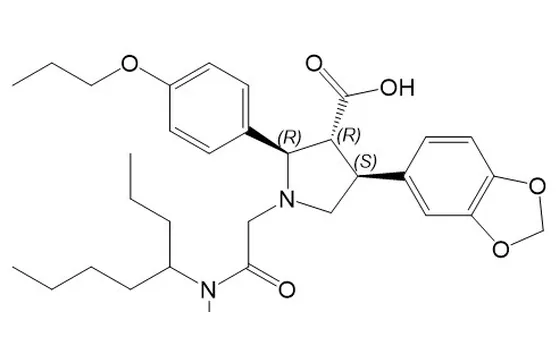
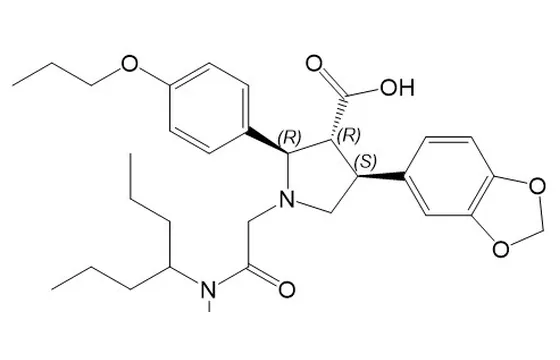
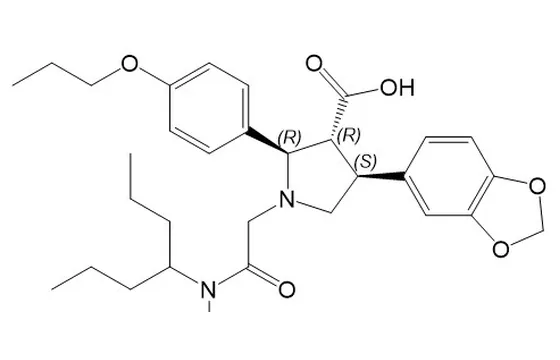
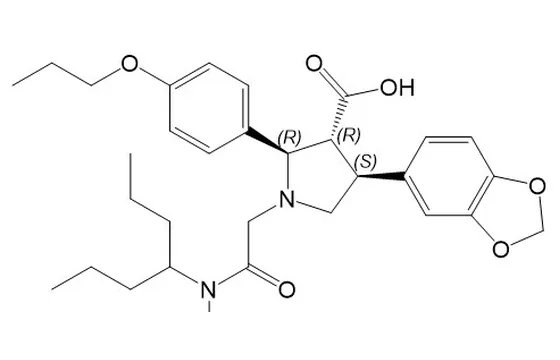
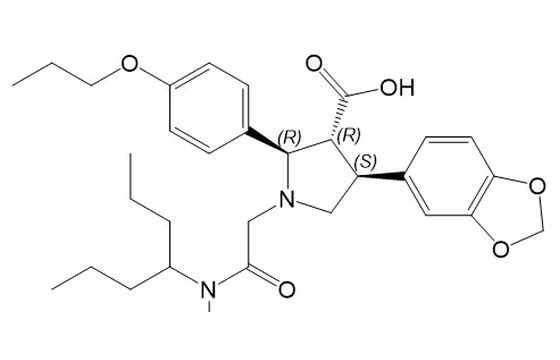
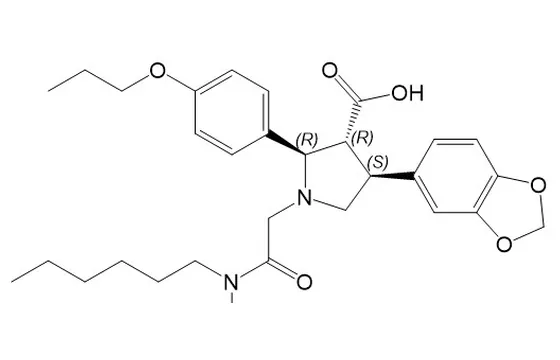
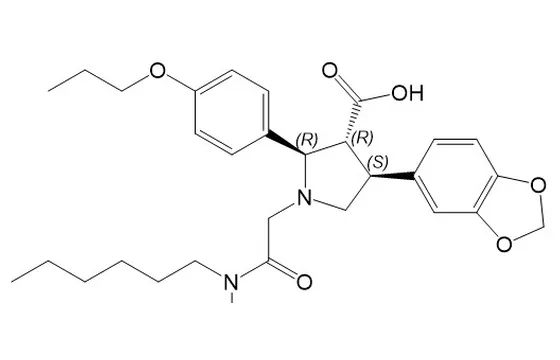
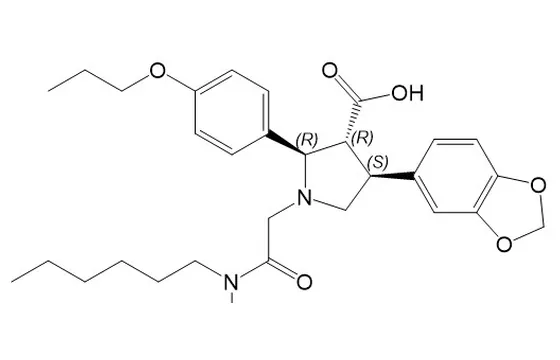
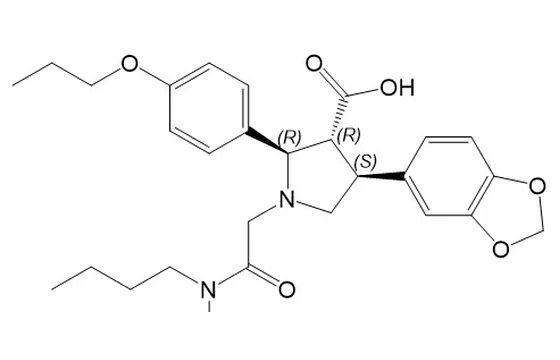
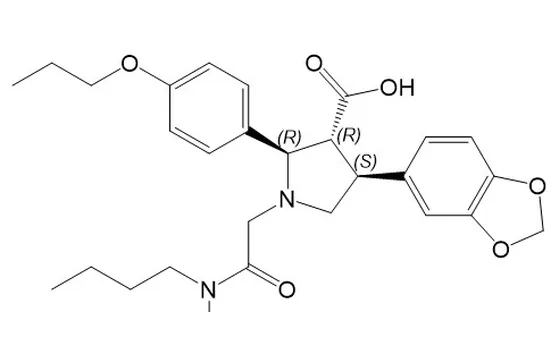
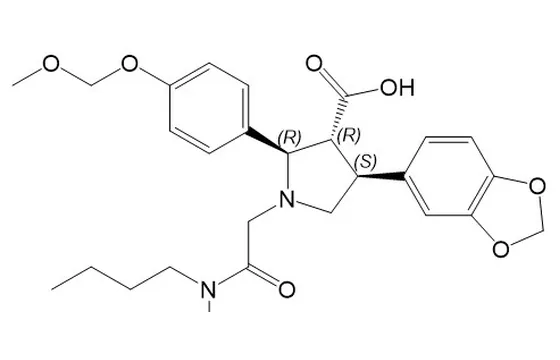
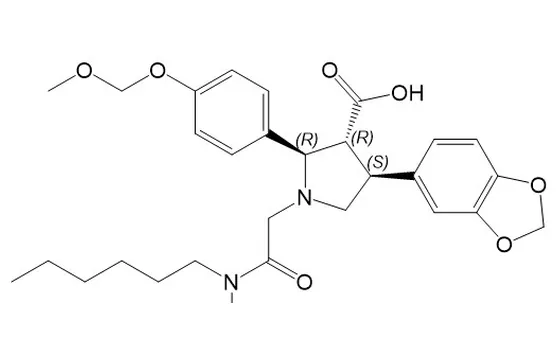
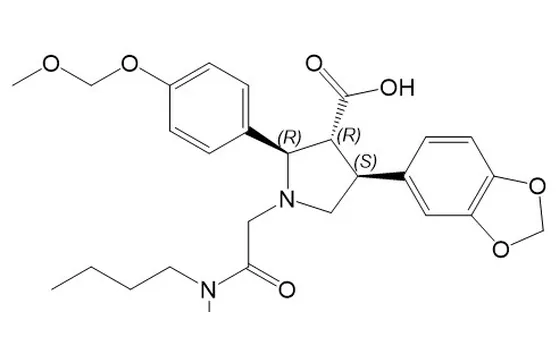
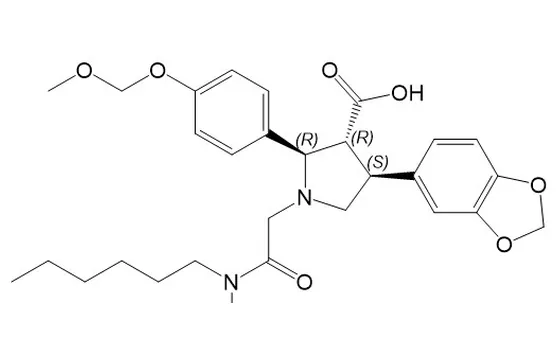
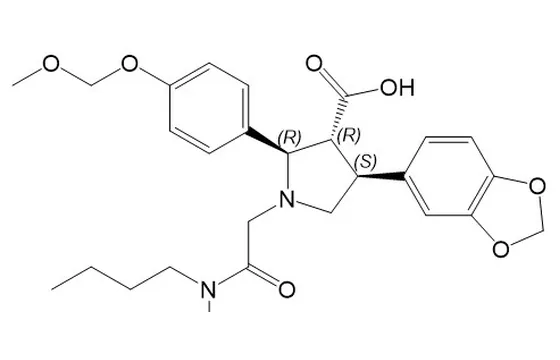
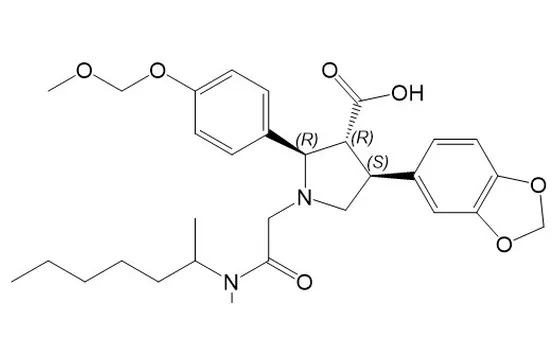
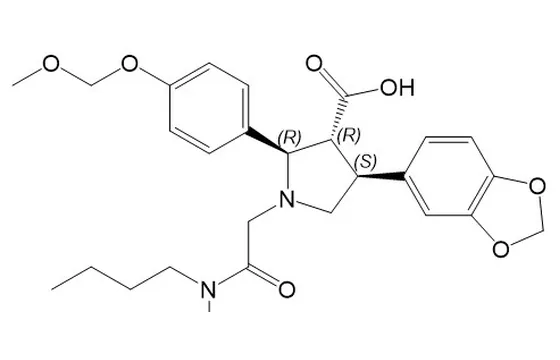
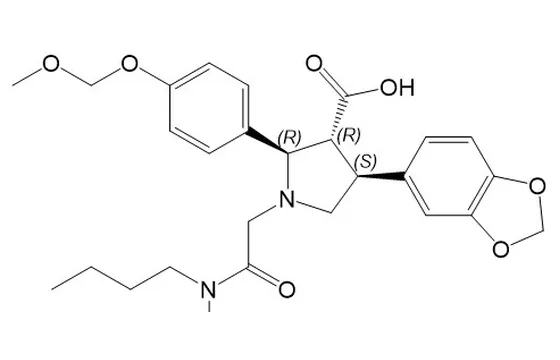
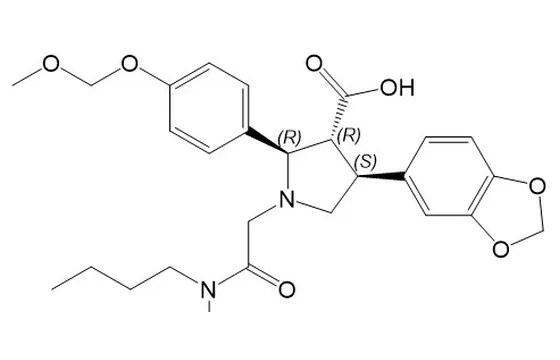
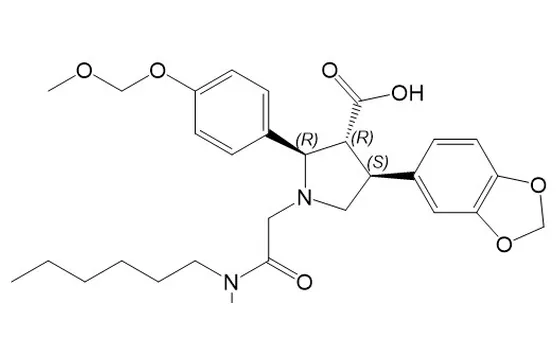
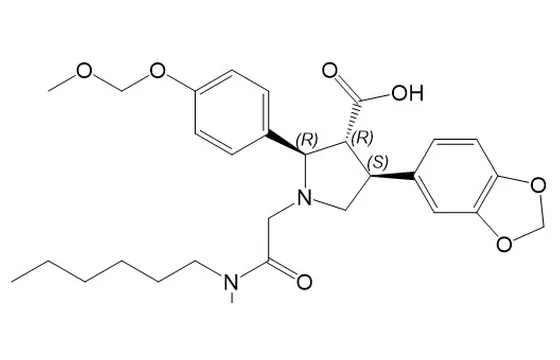
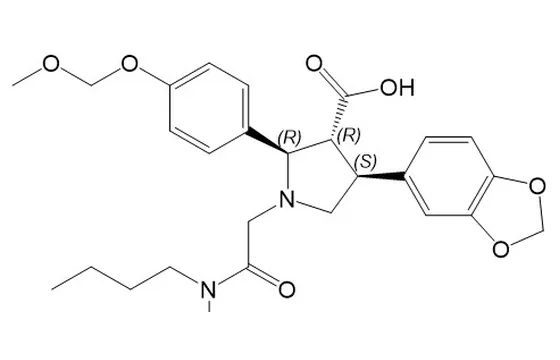
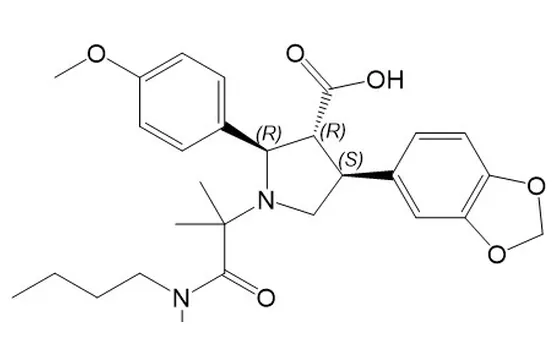
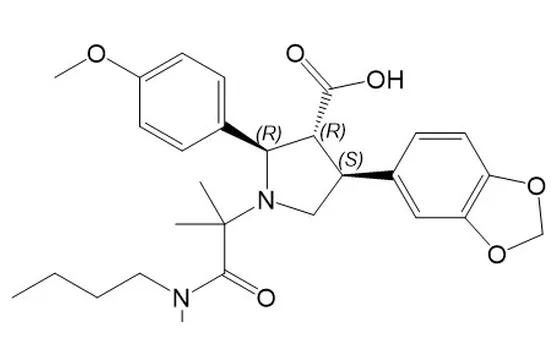
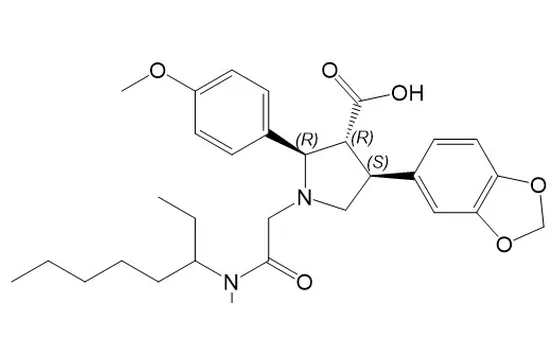
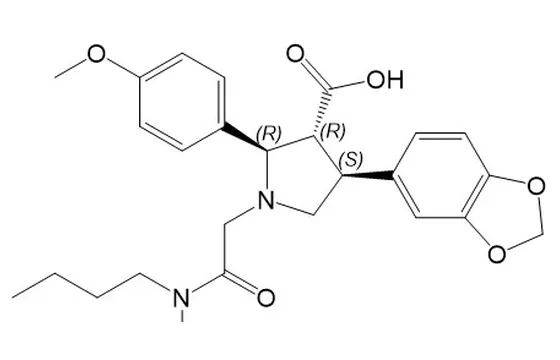
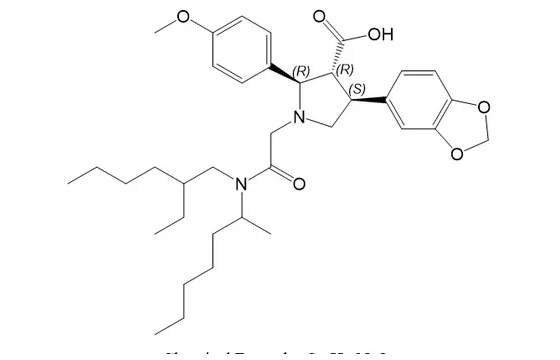
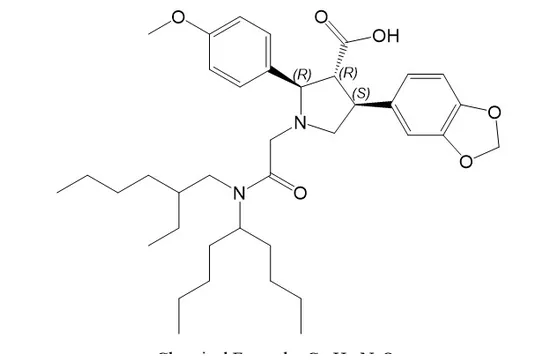
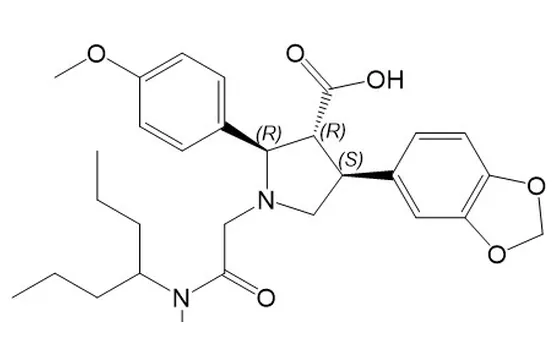
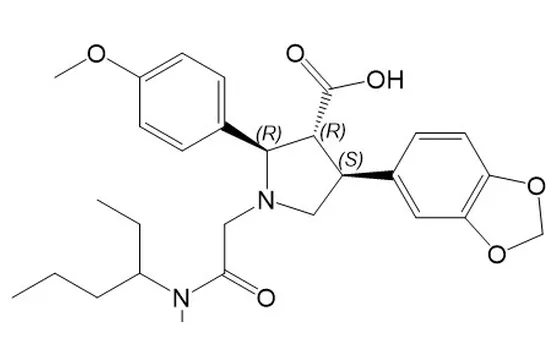
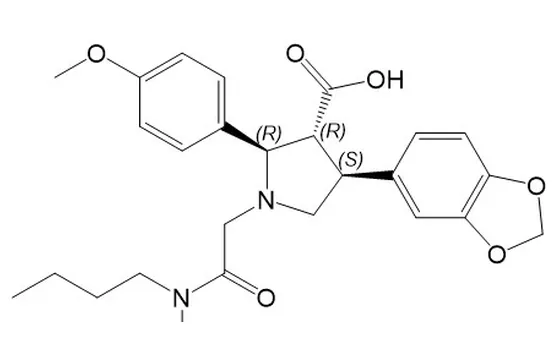
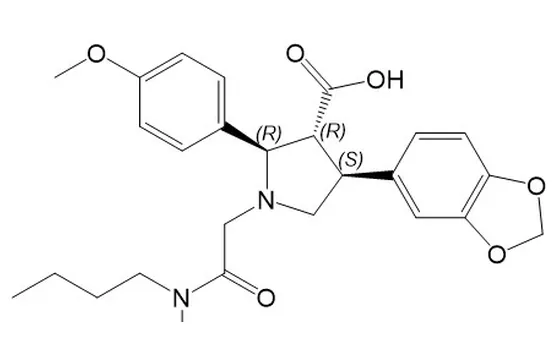
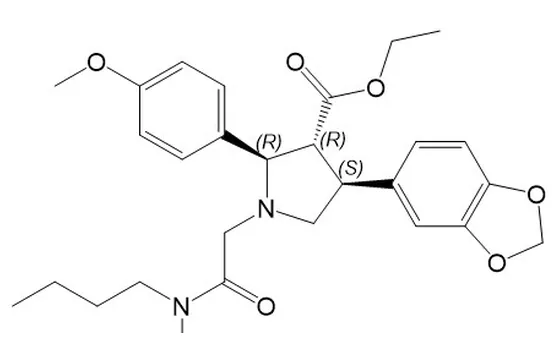
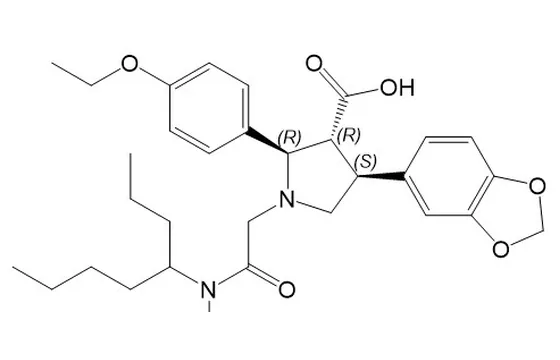
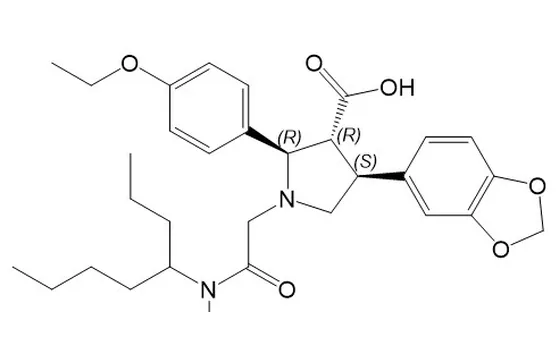
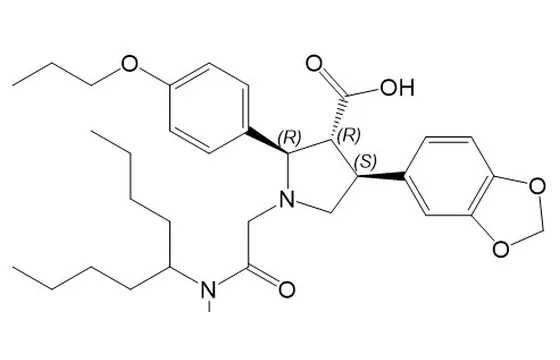
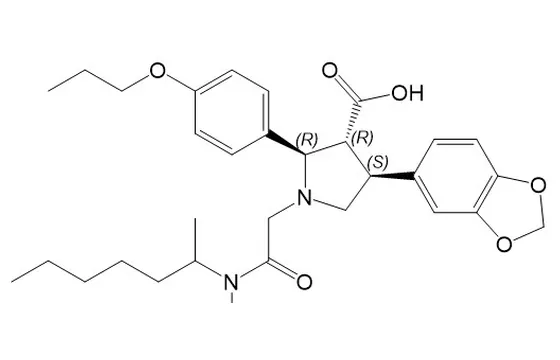
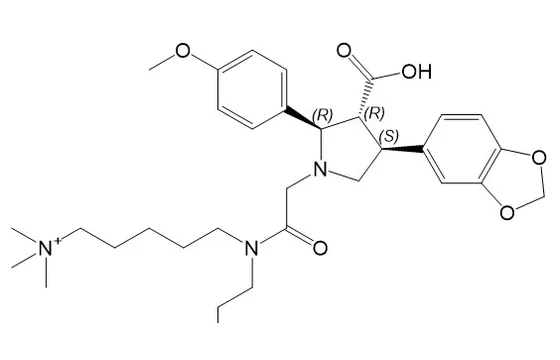
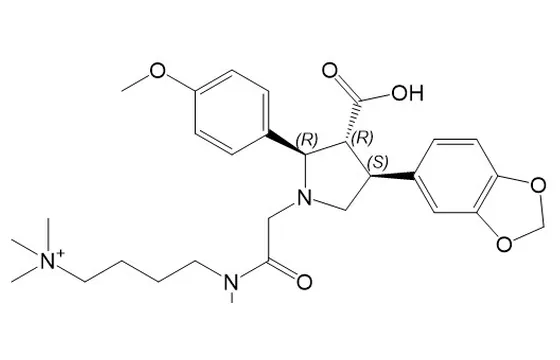
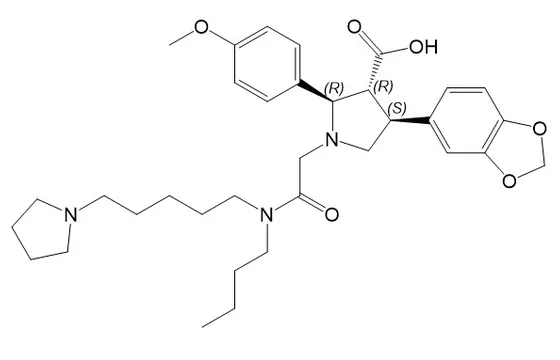
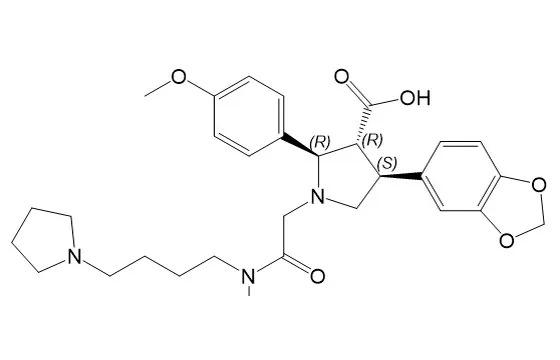
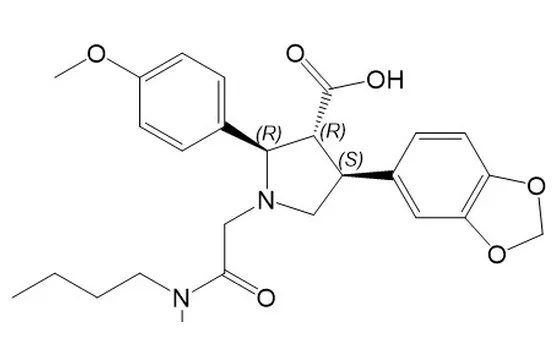
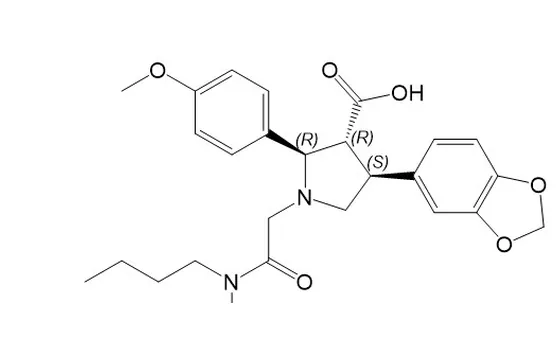
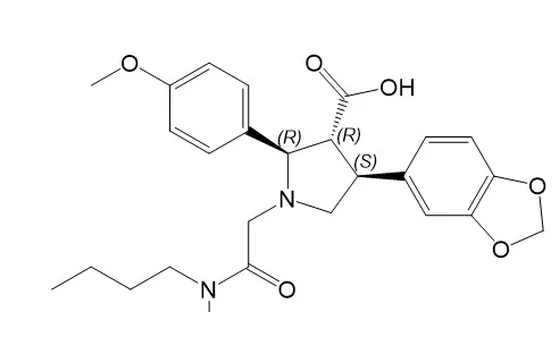
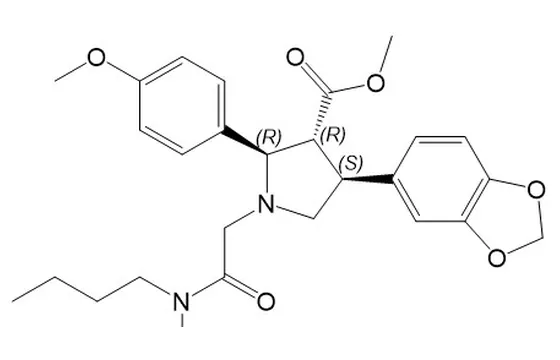
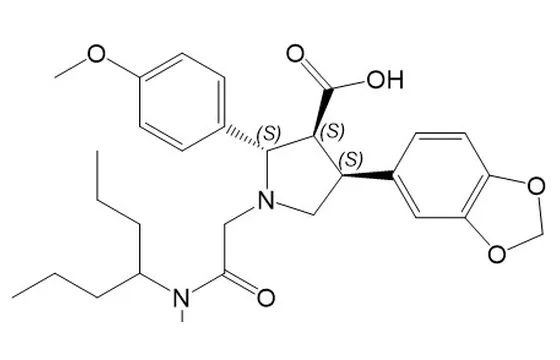
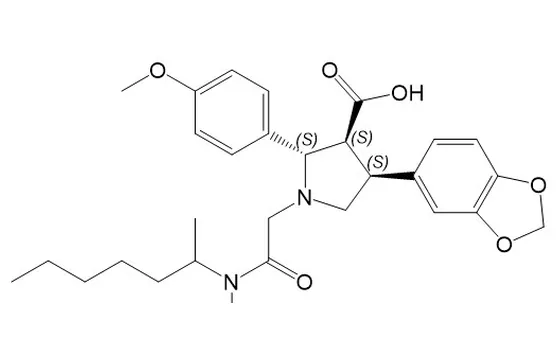
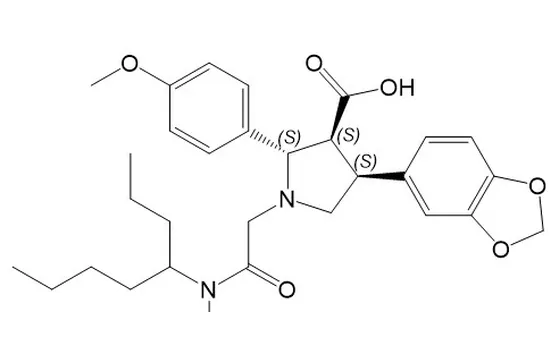
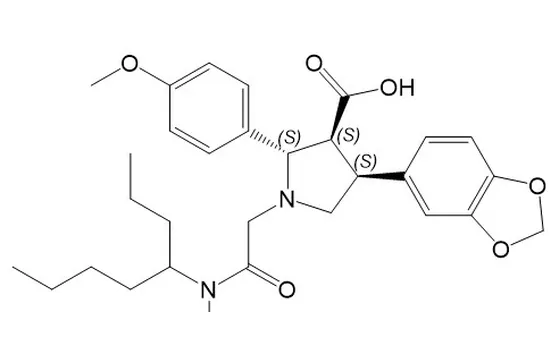
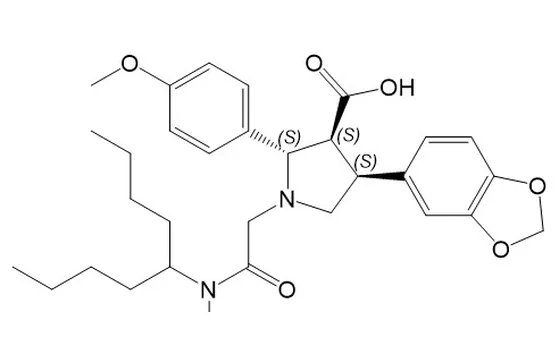
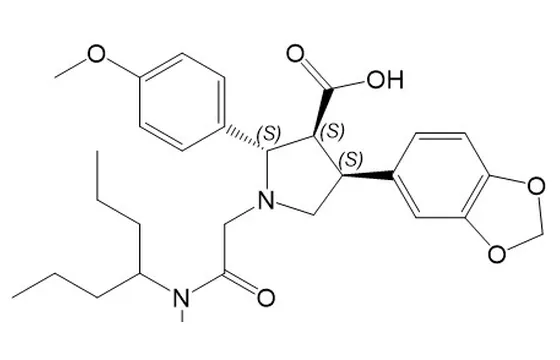
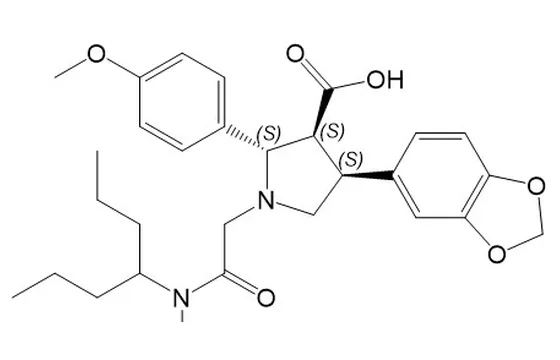
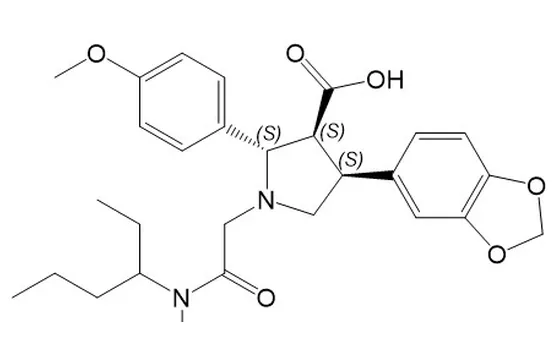
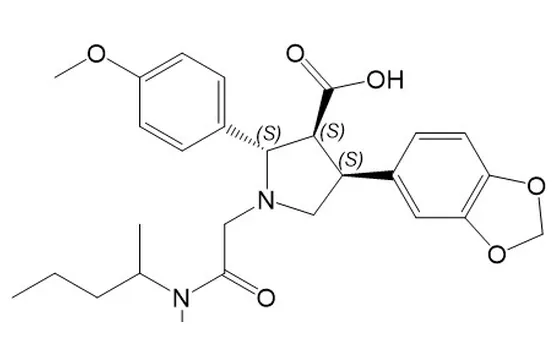
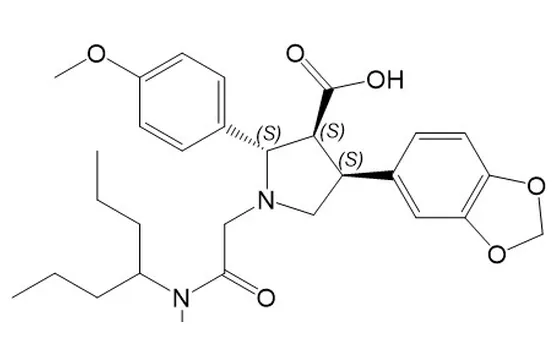
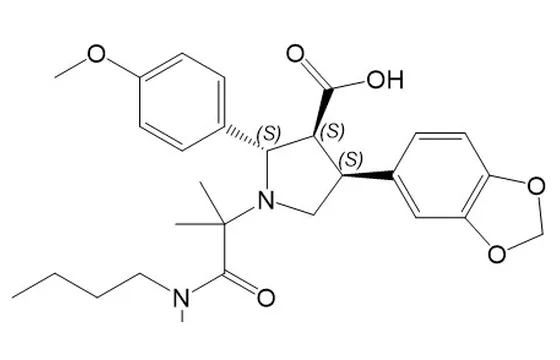
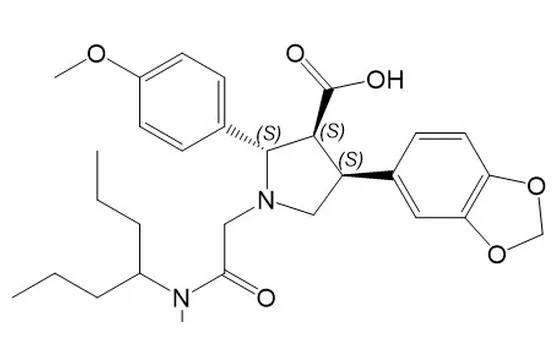
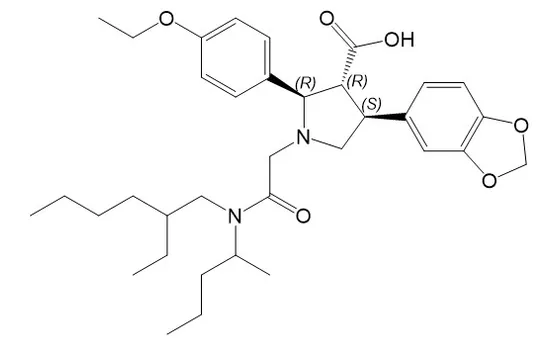
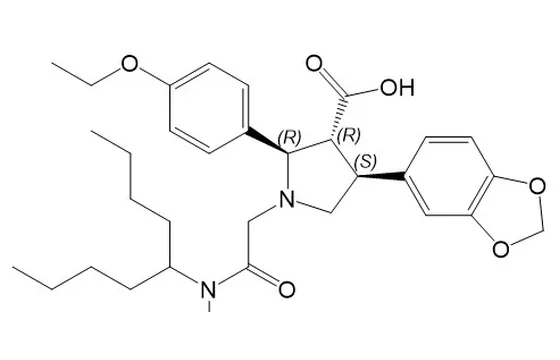
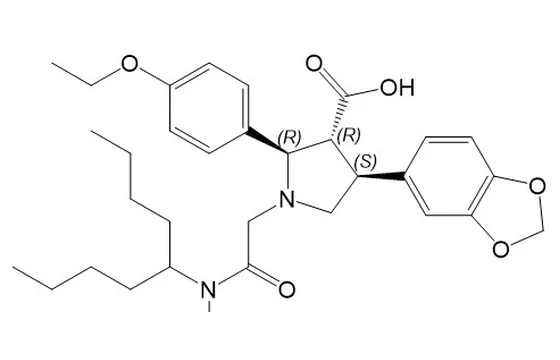
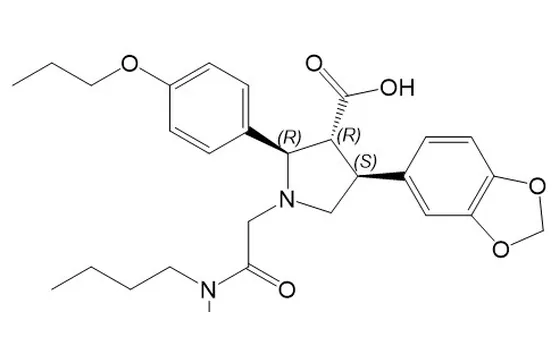
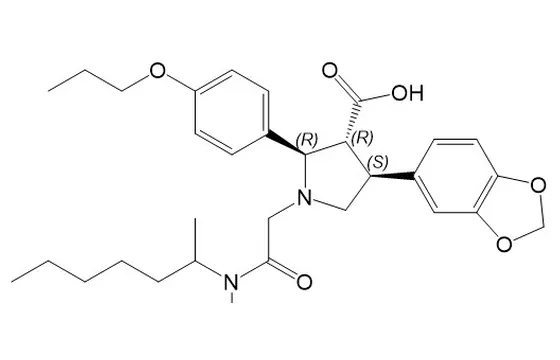
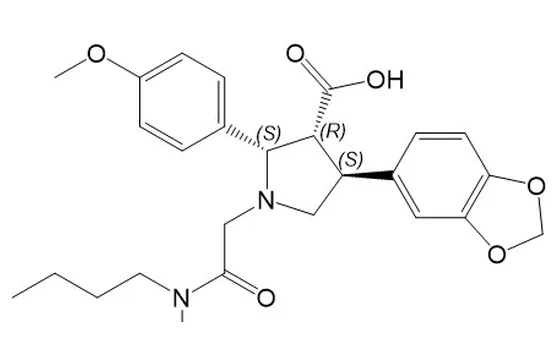
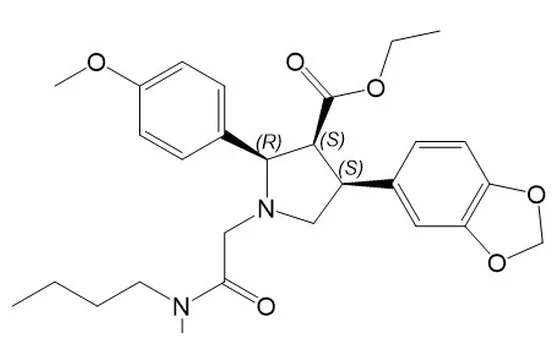
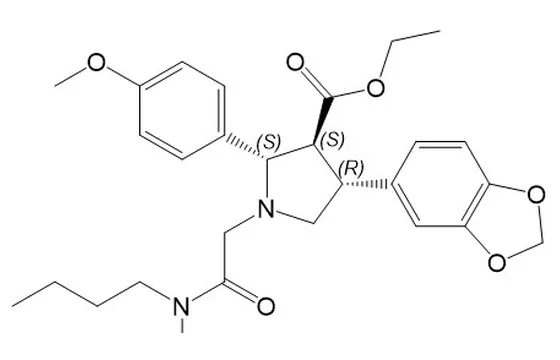
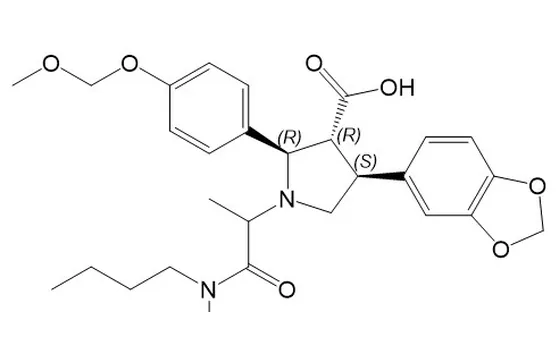
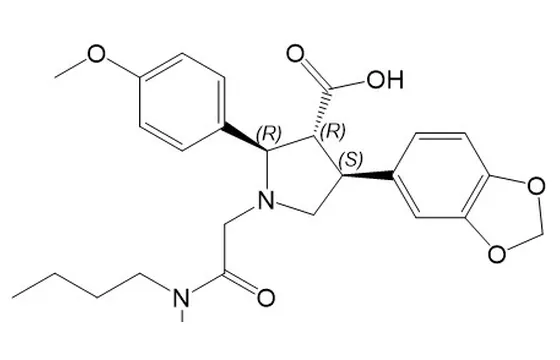
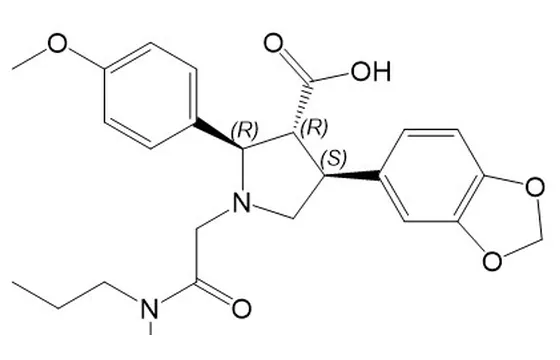
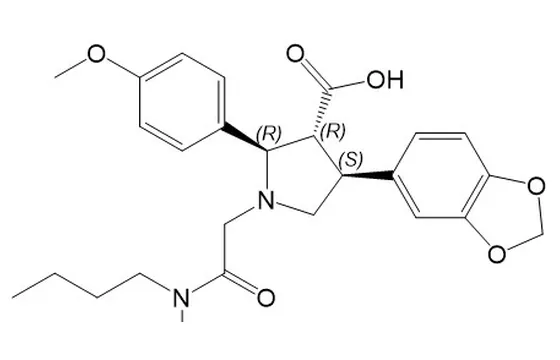
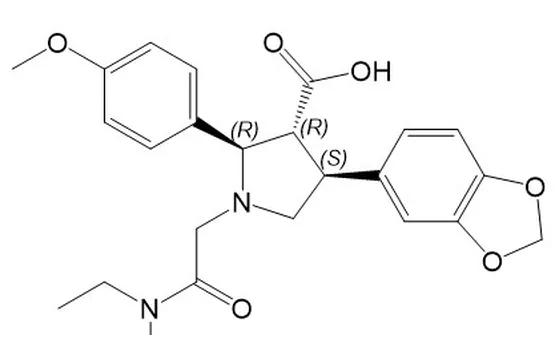
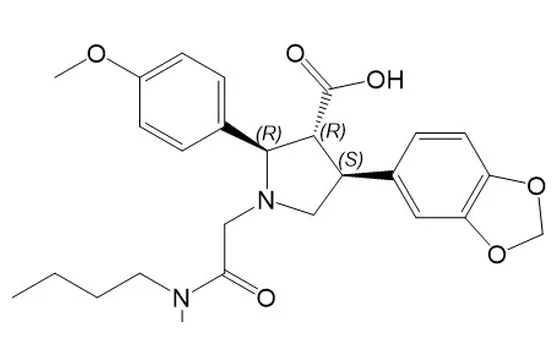
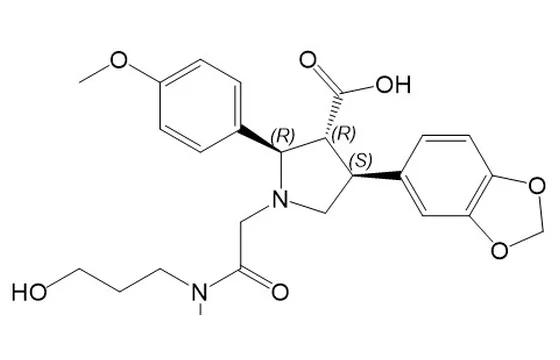
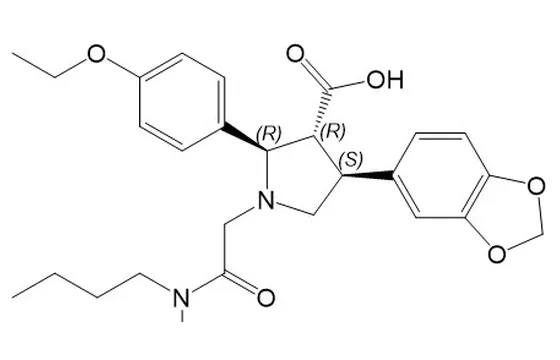
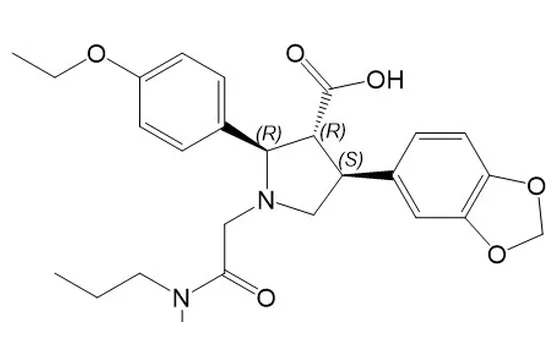
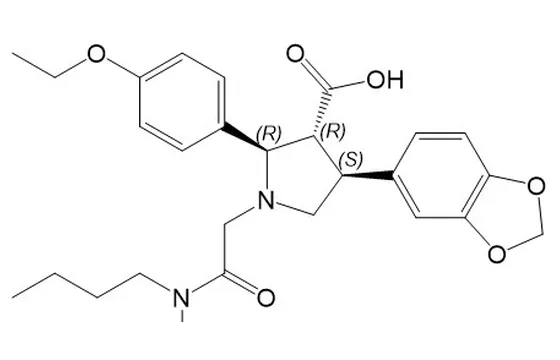
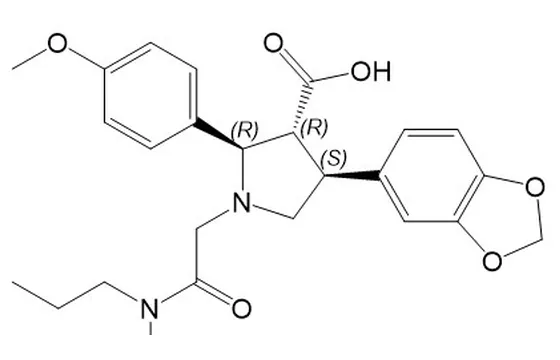
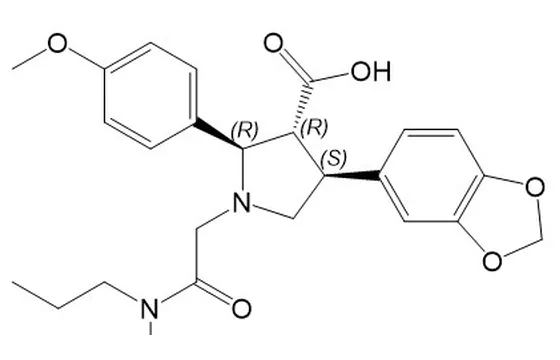
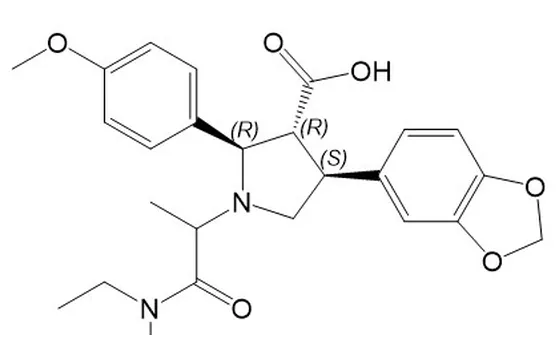
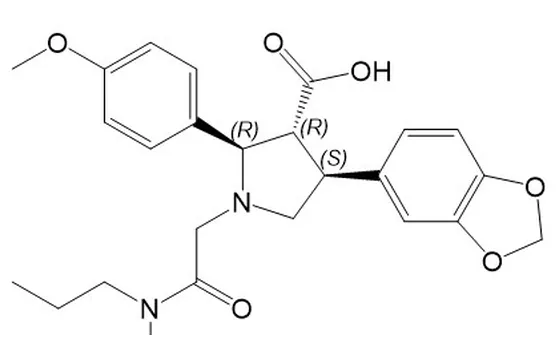
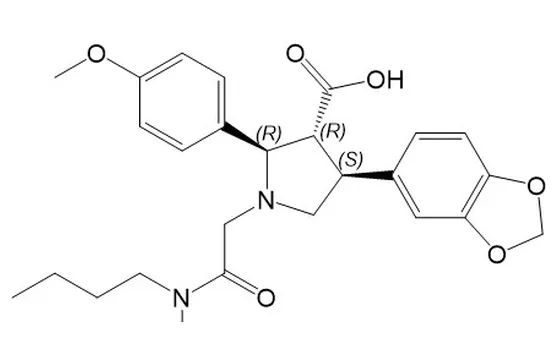
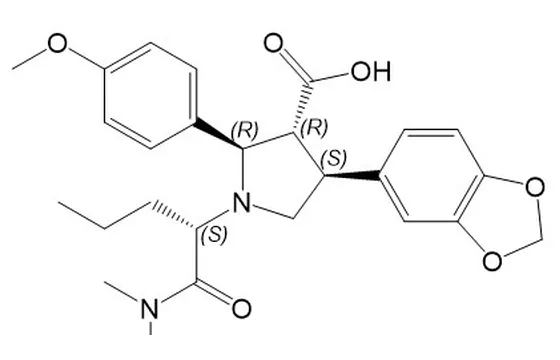
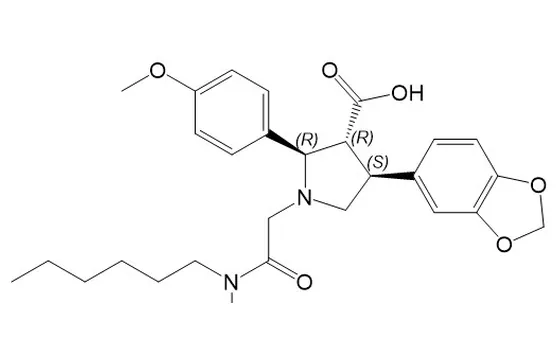
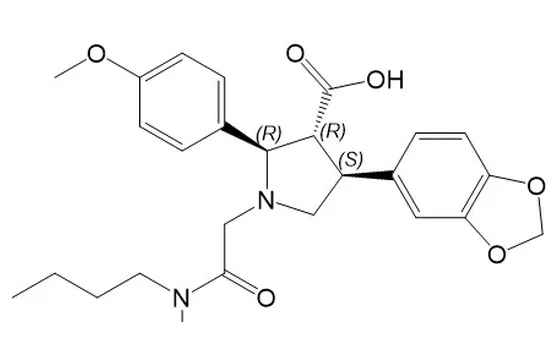
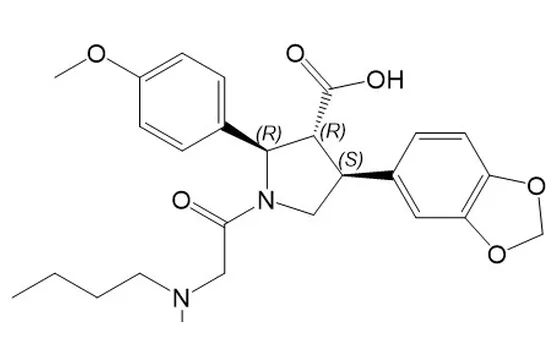
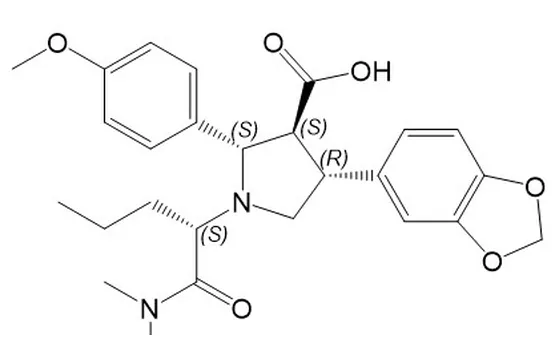
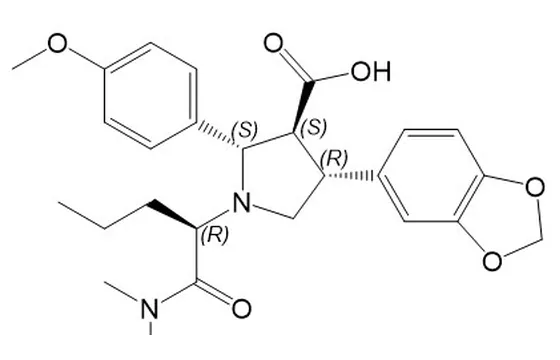
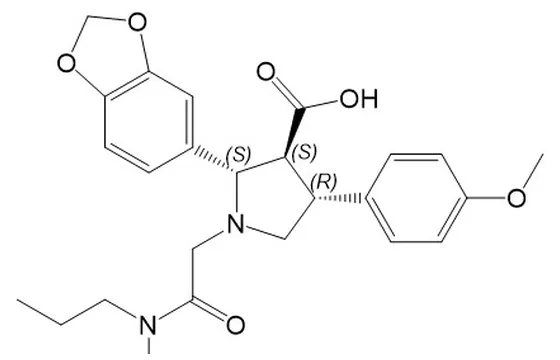
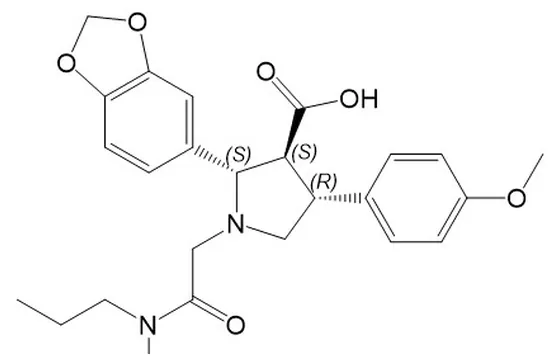
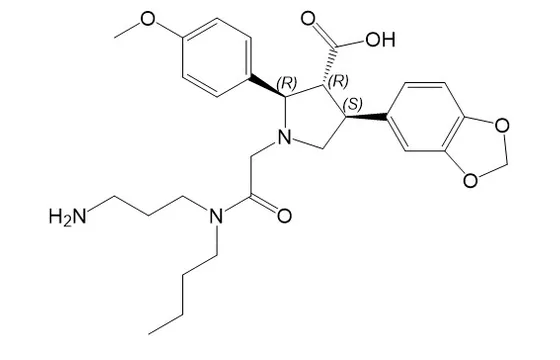
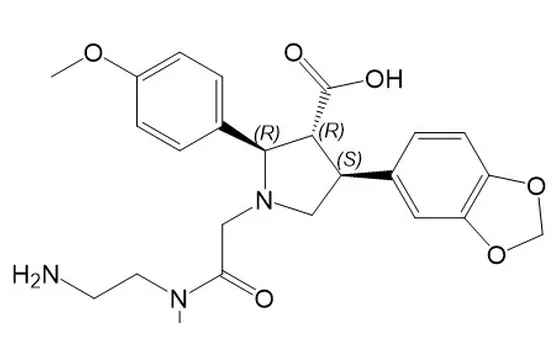
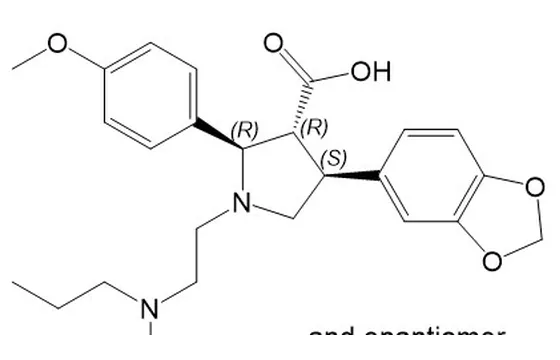
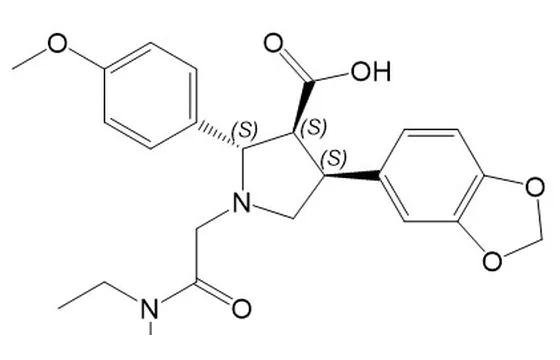
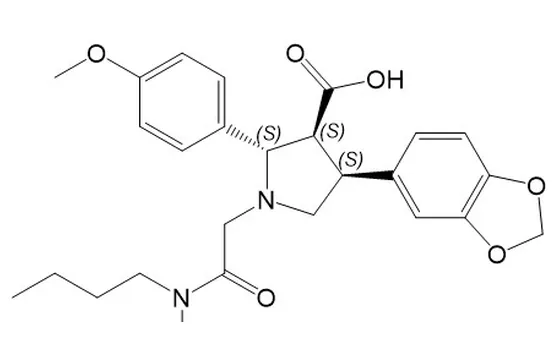
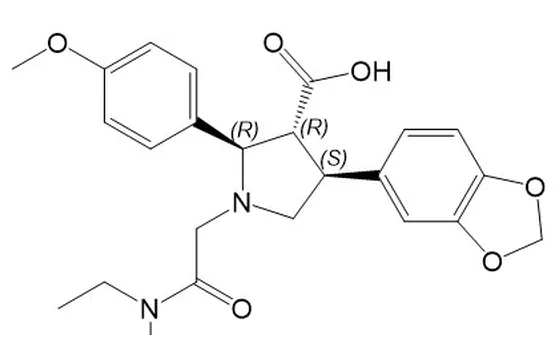
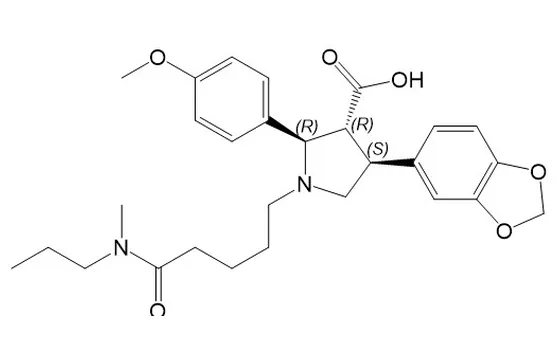
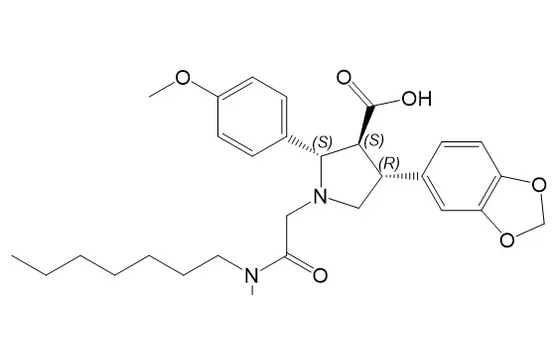
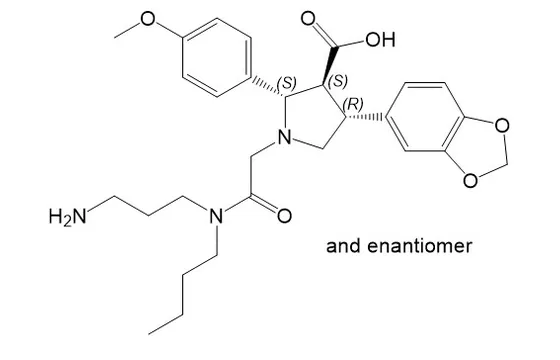
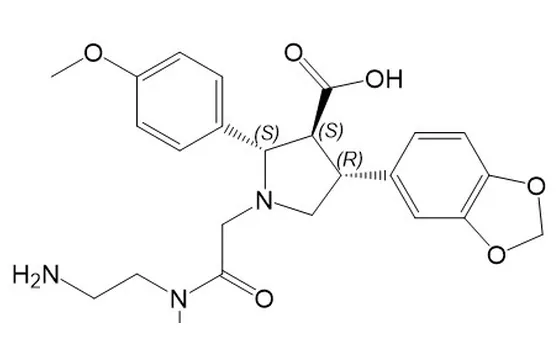
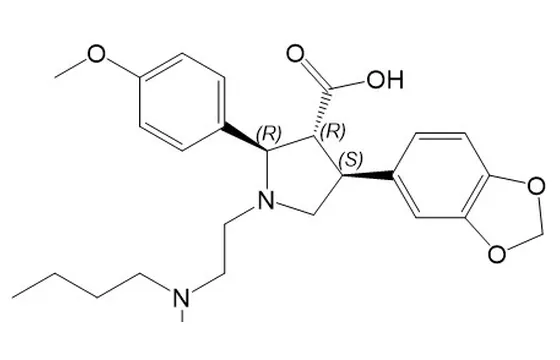
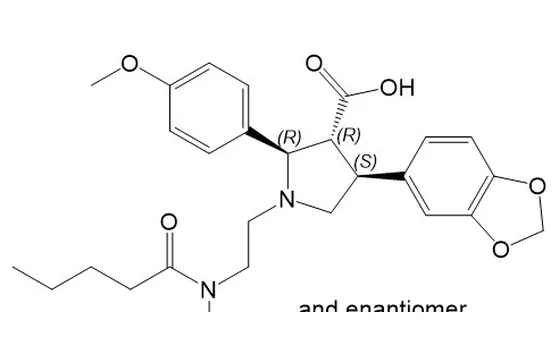
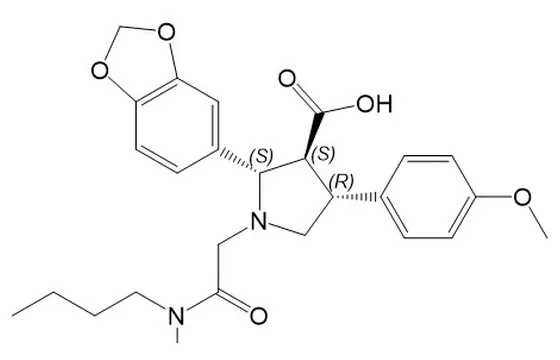
Structural confirmation is governed by the COA and manufacturer spectra. Impurities outside this list can be custom-synthesised or sourced on request.
Atrasentan Hydrochloride — impurity profiling notes
Once you have the 250 impurity entries for Atrasentan Hydrochloride, these are the questions that come up most in generic development. Classify the source of each impurity first, then decide which reference standards you actually need.
01Process impurities
Starting materials, intermediates, by-products, catalysts and residual solvents — traced back to the synthetic route and located with spiking studies during process development.
02Degradation impurities
Hydrolytic, oxidative, photolytic, thermal and polymeric degradants — identified through forced degradation, with the method proven stability-indicating.
03Pharmacopoeial impurities
Impurities already monographed with official designations (e.g. EP Impurity A, USP Related Compound B), normally compared item by item during filing.
04Genotoxic impurities
Structurally alerting compounds requiring ICH M7 hazard assessment and limit derivation (TTC 1.5 µg/day); these must be controlled with an authentic reference standard.
05Isotopically labelled standards
Deuterated, ¹³C- and ¹⁵N-labelled analogues used as internal standards in LC-MS/MS bioanalysis to compensate matrix effects and recovery variation.
06Metabolites & conversion products
In-vivo metabolites, forced-degradation products and process intermediates encountered in impurity profiling and stability studies.
Method development and standards usage
Target baseline resolution ≥1.5 between the main component and adjacent impurities; establish relative retention and relative response factors with authentic impurity standards rather than relying on self-comparison.
Impurities with markedly different UV response need correction, otherwise results are systematically biased. Where EP/USP publish a correction factor, follow the monograph.
Cover acid, base, peroxide oxidation, photostability (ICH Q1B) and heat/humidity; confirm peak purity by DAD or MS.
Apply ICH Q3A/Q3B reporting, identification and qualification thresholds so effort is not spent on insignificant peaks.
Most impurity standards should be stored at −20 °C, protected from light and moisture; prepare solutions fresh and record opening and preparation dates.
Comparing the impurity structure with the parent drug predicts retention behaviour, UV response and probable degradation routes, cutting trial and error.