亚硝胺杂质控制全解读:从致突变杂质框架到 NDSRI,原料药与制剂企业怎么做
亚硝胺[3]杂质是过去几年全球药品监管最集中的议题之一。它既不是新出现的化学问题,也不只属于某一个品种——真正改变行业的是监管逻辑的转变:从「按限值检测」转向「从工艺源头做风险评估并持续控制」。这篇文章把这件事从法规、合成、分析、申报四个角度讲清楚。
提示:文中标红的产品名(带 ↗ 标记)均可点击,点击即可跳转到产品页,查看结构式、CAS 号、纯度与货期。
一、为什么亚硝胺杂质会成为全球监管焦点
关键要点
- 亚硝胺杂质之所以成为全球监管焦点,核心在于**它的限度尺度与常规杂质完全不同**:常规杂质按百分比阈值管理,亚硝胺按 ng/天计,严格一个数量级以上。[1,4]
- 法规地基是 **ICH M7[1]**:先按致突变性做危害分类,再用 TTC(1.5 μg/天)或化合物专属限度控制;亚硝胺类属于其中的"关注队列",另走专属限度。[1]
- 形成机理集中在**胺类前体 + 亚硝化试剂**的相遇:仲胺、叔胺降解产物,遇到亚硝酸盐/亚硝酸(常见于淬灭步骤、受污染的原辅料或工艺用水)。[3,4]
- 当前监管逻辑是"**风险评估先行、确证性检测跟进**"——先把工艺与结构层面的风险点扫一遍,再针对识别出的风险做实测。[5,6]
亚硝胺(N-nitrosamines)是一类含有 N–N=O 结构的有机化合物,其中相当一部分具有致癌性。它们的分子量小、极性强、多数具有挥发性,这些理化特征直接决定了后续分析方法的选择(见第五节)。
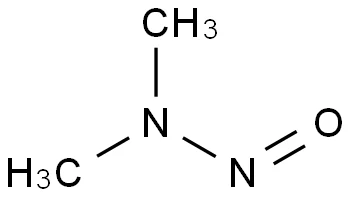
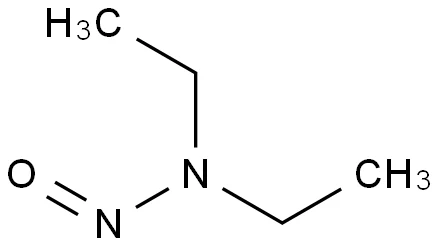
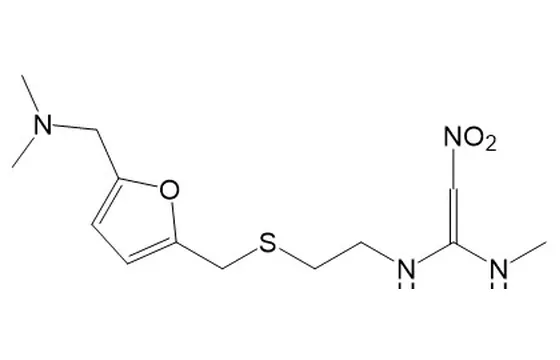
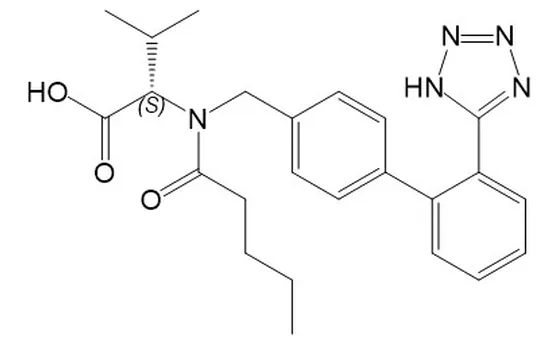
真正让行业震动的是 2018 年前后的事件:在沙坦类(血管紧张素Ⅱ受体拮抗剂)原料药中检出 N-亚硝基二甲胺(NDMA)与 N-亚硝基二乙胺(NDEA),随后多个企业、多个品种被召回。此后类似问题又在雷尼替丁↗等品种中被发现,并逐步扩展到更多类别的原料药与制剂。
这件事的特殊之处在于两点:
- 它打破了「按药典检测合格就没问题」的惯性。许多被召回的批次在当时的药典标准下是合格的——因为亚硝胺不是药典收载的常规杂质项目,标准里根本没有这个检测项。
- 它暴露了「通用工艺」的系统性风险。同一类反应(如仲胺参与的胺化、还原胺化、酰化等)在大量品种中被使用,因此风险不是个例,而是可能成批出现。
监管的应对方式因此发生了根本变化:不再要求企业「逐批检测某个杂质」,而是要求企业系统评估所有可能产生亚硝胺的环节,并证明控制措施有效。这正是后面第四节要展开的核心。
二、法规框架:ICH M7 是地基,亚硝胺是重点章节
要理解亚硝胺杂质的监管要求,先要理解它归属的框架——致突变杂质(mutagenic impurities)的控制体系。
国际人用药品注册技术协调会(ICH)发布的 M7 指南《评估和控制药物中 DNA 反应性(致突变)杂质以限制潜在致癌风险》,是这套体系的通用地基。它确立了几个关键原则:
- 按危害性分类(Class 1–5)。有致癌性数据的、有致突变性但无致癌性数据的、有警示结构但数据不足的、以及无警示结构的,处理策略不同。
- 用「可接受摄入量」(AI,Acceptable Intake)而非「检测限」来设定控制目标。AI 通常由毒理学数据推导,常见方法是基于 TD50(半数致瘤剂量)做线性外推。
- 毒理学关注阈值(TTC)思想。当缺少化合物特异数据时,采用基于阈值的通用限值。
- 「控制策略」优先于「终产品检测」。能通过工艺去除或源头规避的,优先在工艺端解决。
在 M7 的框架之上,各监管机构针对亚硝胺出台了专门要求。例如:
- 美国 FDA[4] 发布了《Control of Nitrosamine Impurities in Human Drugs》行业指南,并持续更新可接受摄入量信息;
- 欧洲 EMA 发布了亚硝胺杂质专项要求,明确了「三步走」的评估与确认流程(见第四节),并针对 NDSRI 给出补充指导;
- 中国 NMPA / 药品审评中心(CDE) 亦先后发布亚硝胺类杂质研究的技术要求与问答,要求上市许可持有人开展风险评估。
需要强调:具体物质的可接受摄入量、具体品种的豁免条件是在持续修订的,企业必须以监管机构最新发布版本为准,而不能沿用旧版文件里的数值。本文只讲方法论与流程,不替代对现行指南的查阅。
三、亚硝胺从哪里来:从药物合成角度看形成机理
亚硝胺的形成在化学上有一句概括性的话:「仲胺(或能转化为仲胺的胺)+ 亚硝化试剂」。理解这一点,就能理解为什么风险会出现在看起来毫不相关的环节。
3.1 亚硝化试剂从哪里来
- 亚硝酸盐:最典型。常见于工艺用水、原料、以及某些作为辅料或中间体引入的盐类。
- 亚硝酸 / 氮氧化物:可由亚硝酸盐在酸性条件下生成;也可能来自生产环境(如某些干燥、灭菌环节)。
- 回收溶剂与共用设备:这是最容易被忽略的一类。曾有案例表明,交叉污染来自共用设备或回收溶剂中的残留。
- 包装材料:某些橡胶密封件、衬垫中的胺类助剂与亚硝化试剂迁移,也可能贡献来源。
3.2 仲胺从哪里来
- 原料与中间体本身:很多合成路线直接使用仲胺(如二甲胺、二乙胺、吗啉、哌嗪类结构)。
- 由叔胺或季铵盐降解产生:这是最反直觉的一类——原料本身是叔胺,但在特定条件下可降解生成仲胺,进而亚硝化。NDMA 相关事件中的部分品种正是这类机理。
- 溶剂中的杂质:如 N,N-二甲基甲酰胺(DMF)、N,N-二甲基乙酰胺(DMAc)等含氮溶剂在特定条件下可能参与。
- 与药物分子骨架共价结合:即 NDSRI(亚硝胺药物成分相关杂质),这类杂质是药物分子自身被亚硝化形成的,不是「外来污染物」,因此在杂质谱上的归属完全不同(见第六节)。
3.3 工艺环节风险点提示
做风险评估时,建议按「原料 → 溶剂 → 催化剂/试剂 → 中间体 → 成品 → 包装 → 储存」逐环节排查,重点关注:酸性条件、含亚硝酸盐的物料、回收溶剂的使用节点、以及共用设备。这套思路与 ICH Q9(质量风险管理)的方法论是一致的。
四、风险评估与控制策略:申报视角的实操路径
EMA 提出的三步走流程是行业内被广泛参照的框架,可以直接作为企业内部评估的骨架:
- 第一步 · 风险评估(Risk Evaluation):基于工艺路线、物料、设备、包装等信息,判断是否存在亚硝胺生成或引入的可能。这一步是纸面推演,但需要真实、完整的工艺信息支撑。
- 第二步 · 确认检测(Confirmatory Testing):对判定存在风险的品种,用经过验证的高灵敏度方法进行确认检测。注意:这一步在方法学上的要求远高于常规有关物质检查。
- 第三步 · 变更与控制(Changes and Controls):若检出,须实施工艺变更或控制措施,并证明变更后能将水平控制在可接受范围内。
控制策略的优先顺序
从注册申报的经验看,监管机构更能接受「源头解决」,而不是「末端拦截」。优先级建议如下:
- 源头规避:改变合成路线,避免使用仲胺类结构与亚硝化试剂;或替换含氮溶剂。
- 工艺去除:通过纯化(如重结晶、洗涤、柱层析、蒸馏)把已生成的亚硝胺带到可接受水平,并有数据证明去除的稳健性(需考察批间波动)。
- 物料与设备管控:对原料、溶剂(尤其回收溶剂)、包装材料设定亚硝胺相关的质量标准或供应商要求;共用设备做清洁验证。
- 终产品放行检测:作为最后一道防线,需建立灵敏、专一的检测方法。
申报中的常见问题
- 只做检测不做评估。很多发补意见的核心并不是「你的数据不够灵敏」,而是「你没说明白为什么这个品种本来不会产生亚硝胺」。
- 方法验证不足。痕量水平下的专属性、基质效应、定量限、回收率都需要专门验证,不能直接沿用有关物质方法。
- 变更后缺少持续性验证。监管要求的不只是一次性数据,而是「控制策略有效且可持续」的证据。
五、检测方法要点:从杂质分析角度看痕量亚硝胺
亚硝胺检测的难点可以概括为三个字:低、杂、强——限值低(往往在 ppb 甚至更低量级)、基质复杂、以及部分亚硝胺强极性/易挥发带来的操作挑战。因此常规的 HPLC-UV 基本无法胜任,需要以质谱为核心的手段。
5.1 方法选择的基本逻辑
- 挥发性亚硝胺(如 NDMA、NDEA):常用顶空气相色谱-串联质谱(HS-GC-MS/MS)。挥发性和小分子量在这里是优势而非劣势。
- 非挥发性亚硝胺、NDSRI:通常采用液相色谱-串联质谱(LC-MS/MS)。由于 NDSRI 是药物分子衍生物、分子量较大且极性差异大,方法开发的难度显著更高。
- 离子源选择:对低分子量、弱极性的亚硝胺,APCI 常比 ESI 表现更好;NDSRI 则多依赖 ESI。
5.2 方法开发中的几个关键点
- 同位素内标。痕量定量强烈建议使用氘代或 13C 标记的同类内标,用来校正基质效应与前处理损失。这也是[氘代标准品](氘代试剂标准品)在杂质分析中的典型用途之一。
- 前处理的洁净度。亚硝胺在环境中广泛存在(橡胶、某些试剂、空气),前处理过程和实验室背景容易造成假阳性。空白与试剂空白必须严格受控。
- 专属性与色谱分离。亚硝胺与结构相似的胺类、酰胺类杂质在质谱上可能有相同或相近的碎片,需要靠色谱分离加以区分。
- 定量限(LOQ)必须低于控制目标。这是一个经常被忽视的实用性要求:如果方法 LOQ 高于 AI 换算到产品中的浓度,方法就没有放行意义。
5.3 对照品的作用
无论方法多先进,定量的锚点都是对照品。痕量分析中,亚硝胺对照品的纯度、定值准确性与批次一致性直接决定结果能否被监管接受。因此建议选择具备 ISO 17034 资质、附完整 COA(含纯度赋值与不确定度)的供应商,并保留可追溯的谱图数据。
六、NDSRI:亚硝胺问题的新阶段
NDSRI(Nitrosamine Drug Substance-Related Impurities,亚硝胺药物成分相关杂质)是近几年监管关注的重点。与 NDMA 这类「小分子外来污染物」不同,NDSRI 是药物分子本身被亚硝化形成的衍生物,因此在杂质谱上有几个特殊之处:
- 它属于「药物相关杂质」,在很多情况下需要在有关物质研究中一并考虑其归属与限度。
- 结构类似物众多。同一个药物分子可能有多个可亚硝化的位点,形成多种 NDSRI,因此需要逐个识别与评估。
- 缺少毒理学数据。大多数 NDSRI 没有化合物特异的致癌性数据,需要用「交叉参照(read-across)」或结构类似物的数据来推导可接受摄入量——这也是当前监管科学争论最活跃的地方。
- 检测难度更高。分子量大、极性差异大、缺少成熟方法,方法开发成本显著高于小分子亚硝胺。
对企业的现实含义是:亚硝胺控制的「收口期」还远没有到。已经完成一轮评估的品种,可能需要针对 NDSRI 再做一轮。建议把 NDSRI 评估纳入常规的杂质谱更新流程,而不是当成一次性项目。
| 概念 | 含义 | 在企业实操中的作用 |
|---|---|---|
| 致突变杂质 | 具有 DNA 反应性的杂质,按危害等级分类管理 | 决定要不要做实测与专属限度 |
| TTC | 毒理学关注阈值,用于无专属数据的致突变杂质 | 1/2 类杂质的通用控制尺度 [1] |
| 关注队列 | 监管特别关注的一类(如亚硝胺) | 不适用通用 TTC,改用 ng/天专属限度 [4] |
| NDSRI | 药物本体相关的亚硝胺杂质 | 亚硝胺问题从"工艺残留"扩展到"药物自身结构" |
| 风险评估先行 | 先做工艺/结构层面的风险排查,再决定是否实测 | 申报时的主要工作方式 [6] |
表注:本表用于区分几组常被混用的概念,具体阈值与适用范围以现行 ICH/监管指南原文为准。
七、对照品与标准品怎么选
在亚硝胺控制的各个环节(确认检测、方法验证、放行检测、稳定性考察)都离不开对照品。结合我们的目录,以下几类品种是亚太区客户咨询最集中的:
- 含亚硝胺风险标记的常用品种:如缬沙坦、盐酸二甲双胍等基础品种,是风险评估的常客;
- 杂质条目多的复杂品种:如乙酰半胱氨酸、阿哌沙班、利伐沙班、替格瑞洛、磷酸西格列汀,杂质谱完整度直接影响风险评估的完备性;
- 核苷/碱基类与含氮杂环品种:如腺苷、氨吡啶等,其结构特点决定了需要关注亚硝化位点。
选型建议遵循三条:① 优先选择能提供完整 COA 与谱图(HPLC、MS、NMR)的对照品;② 痕量定量所用对照品的纯度与不确定度必须满足方法要求;③ 需要长期、多批供应的项目,选择供应稳定、可追溯的供应商。
完整品种与杂质清单可在[按品种找对照品](按品种找对照品)中按药物名称检索,或在[全部产品目录](全部产品目录)中按 CAS 号查询。
常见问题(FAQ)
亚硝胺杂质和基因毒性杂质是什么关系?
药典标准里没有亚硝胺检测项,是否就不需要控制?
可接受摄入量(AI)是怎么算出来的?可以直接引用旧文件里的数值吗?
为什么有的品种是叔胺,也会产生亚硝胺?
检测亚硝胺一定要用 LC-MS/MS 吗?
什么是 NDSRI,和 NDMA 有什么不同?
做亚硝胺定量,对照品有什么特别要求?
已经做过一轮亚硝胺评估的品种,还需要再评估吗?
相关品种与对照品
- 乙酰半胱氨酸 / Acetylcysteine(共 310 个杂质/衍生物条目)
- 阿哌沙班 / Apixaban(共 219 个杂质/衍生物条目)
- 利伐沙班 / Rivaroxaban(共 200 个杂质/衍生物条目)
- 替格瑞洛 / Ticagrelor(共 199 个杂质/衍生物条目)
- 磷酸西格列汀 / Sitagliptin Phosphate(共 191 个杂质/衍生物条目)
- 腺苷 / Adenosine(共 247 个杂质/衍生物条目)
- 氨吡啶 / Fampridine(共 258 个杂质/衍生物条目)
- 缬沙坦 / Valsartan(共 71 个杂质/衍生物条目)
- 盐酸二甲双胍 / Metformin Hydrochloride(共 83 个杂质/衍生物条目)
参考资料与来源
- ICH,ICH M7《评估和控制药物中 DNA 反应性(致突变)杂质以限制潜在致癌风险》,访问日期 2026-10-10
- ICH,ICH 质量类指南汇总(含 Q3A/Q3B/Q3D/Q9),访问日期 2026-10-10
- 欧洲药品管理局(EMA),Nitrosamine impurities in human medicinal products(亚硝胺杂质专项要求与问答),访问日期 2026-10-10
- 美国食品药品监督管理局(FDA),Guidance for Industry: Control of Nitrosamine Impurities in Human Drugs(行业指南,持续更新),访问日期 2026-10-10
- 国家药品监督管理局(NMPA),药品监管相关公告与技术指导原则,访问日期 2026-10-10
- 国家药品监督管理局药品审评中心(CDE),化学药物杂质研究相关技术指导原则与问答,访问日期 2026-10-10
- 欧洲药品质量管理局(EDQM),European Pharmacopoeia 各品种专论与通用章节,访问日期 2026-10-10
- 中国药典委员会,《中华人民共和国药典》,访问日期 2026-10-10
说明:本文为 CATO 佳途技术团队原创整理,其中引用的法规、药典与公开文献内容已在上方标注来源,仅用于技术交流与检索参考,不构成质量标准或法规建议;具体品种的检测方法、限值与申报要求,请以现行法规、药典正文及官方发布为准。
本站产品信息仅供科研检索与选型参考,不作为质量标准依据;技术参数、纯度与结构确证以随货 COA 及我方书面确认为准。本文涉及的产品均为科研用途,不用于人体或动物诊断、治疗。